جزيئات على مقود: حساب سريع للأدوية سريع
تخيل أنك بحاجة إلى تجربة ملايين المفاتيح للعثور على المفتاح الذي يفتح قفل المرض. كل مفتاح هو جزيء، والقفل هو بروتين في أجسامنا. من المستحيل فحص كل مفتاح يدويًا، لذلك يستخدم الكيميائيون نماذج حاسوبية تتنبأ بكيفية تصرف الجزيء في الواقع. حتى وقت قريب، كانت الحسابات الدقيقة تستغرق ساعات أو أيامًا على أجهزة كمبيوتر قوية. الأداة الجديدة AceFF تفعل ذلك في ثوانٍ.
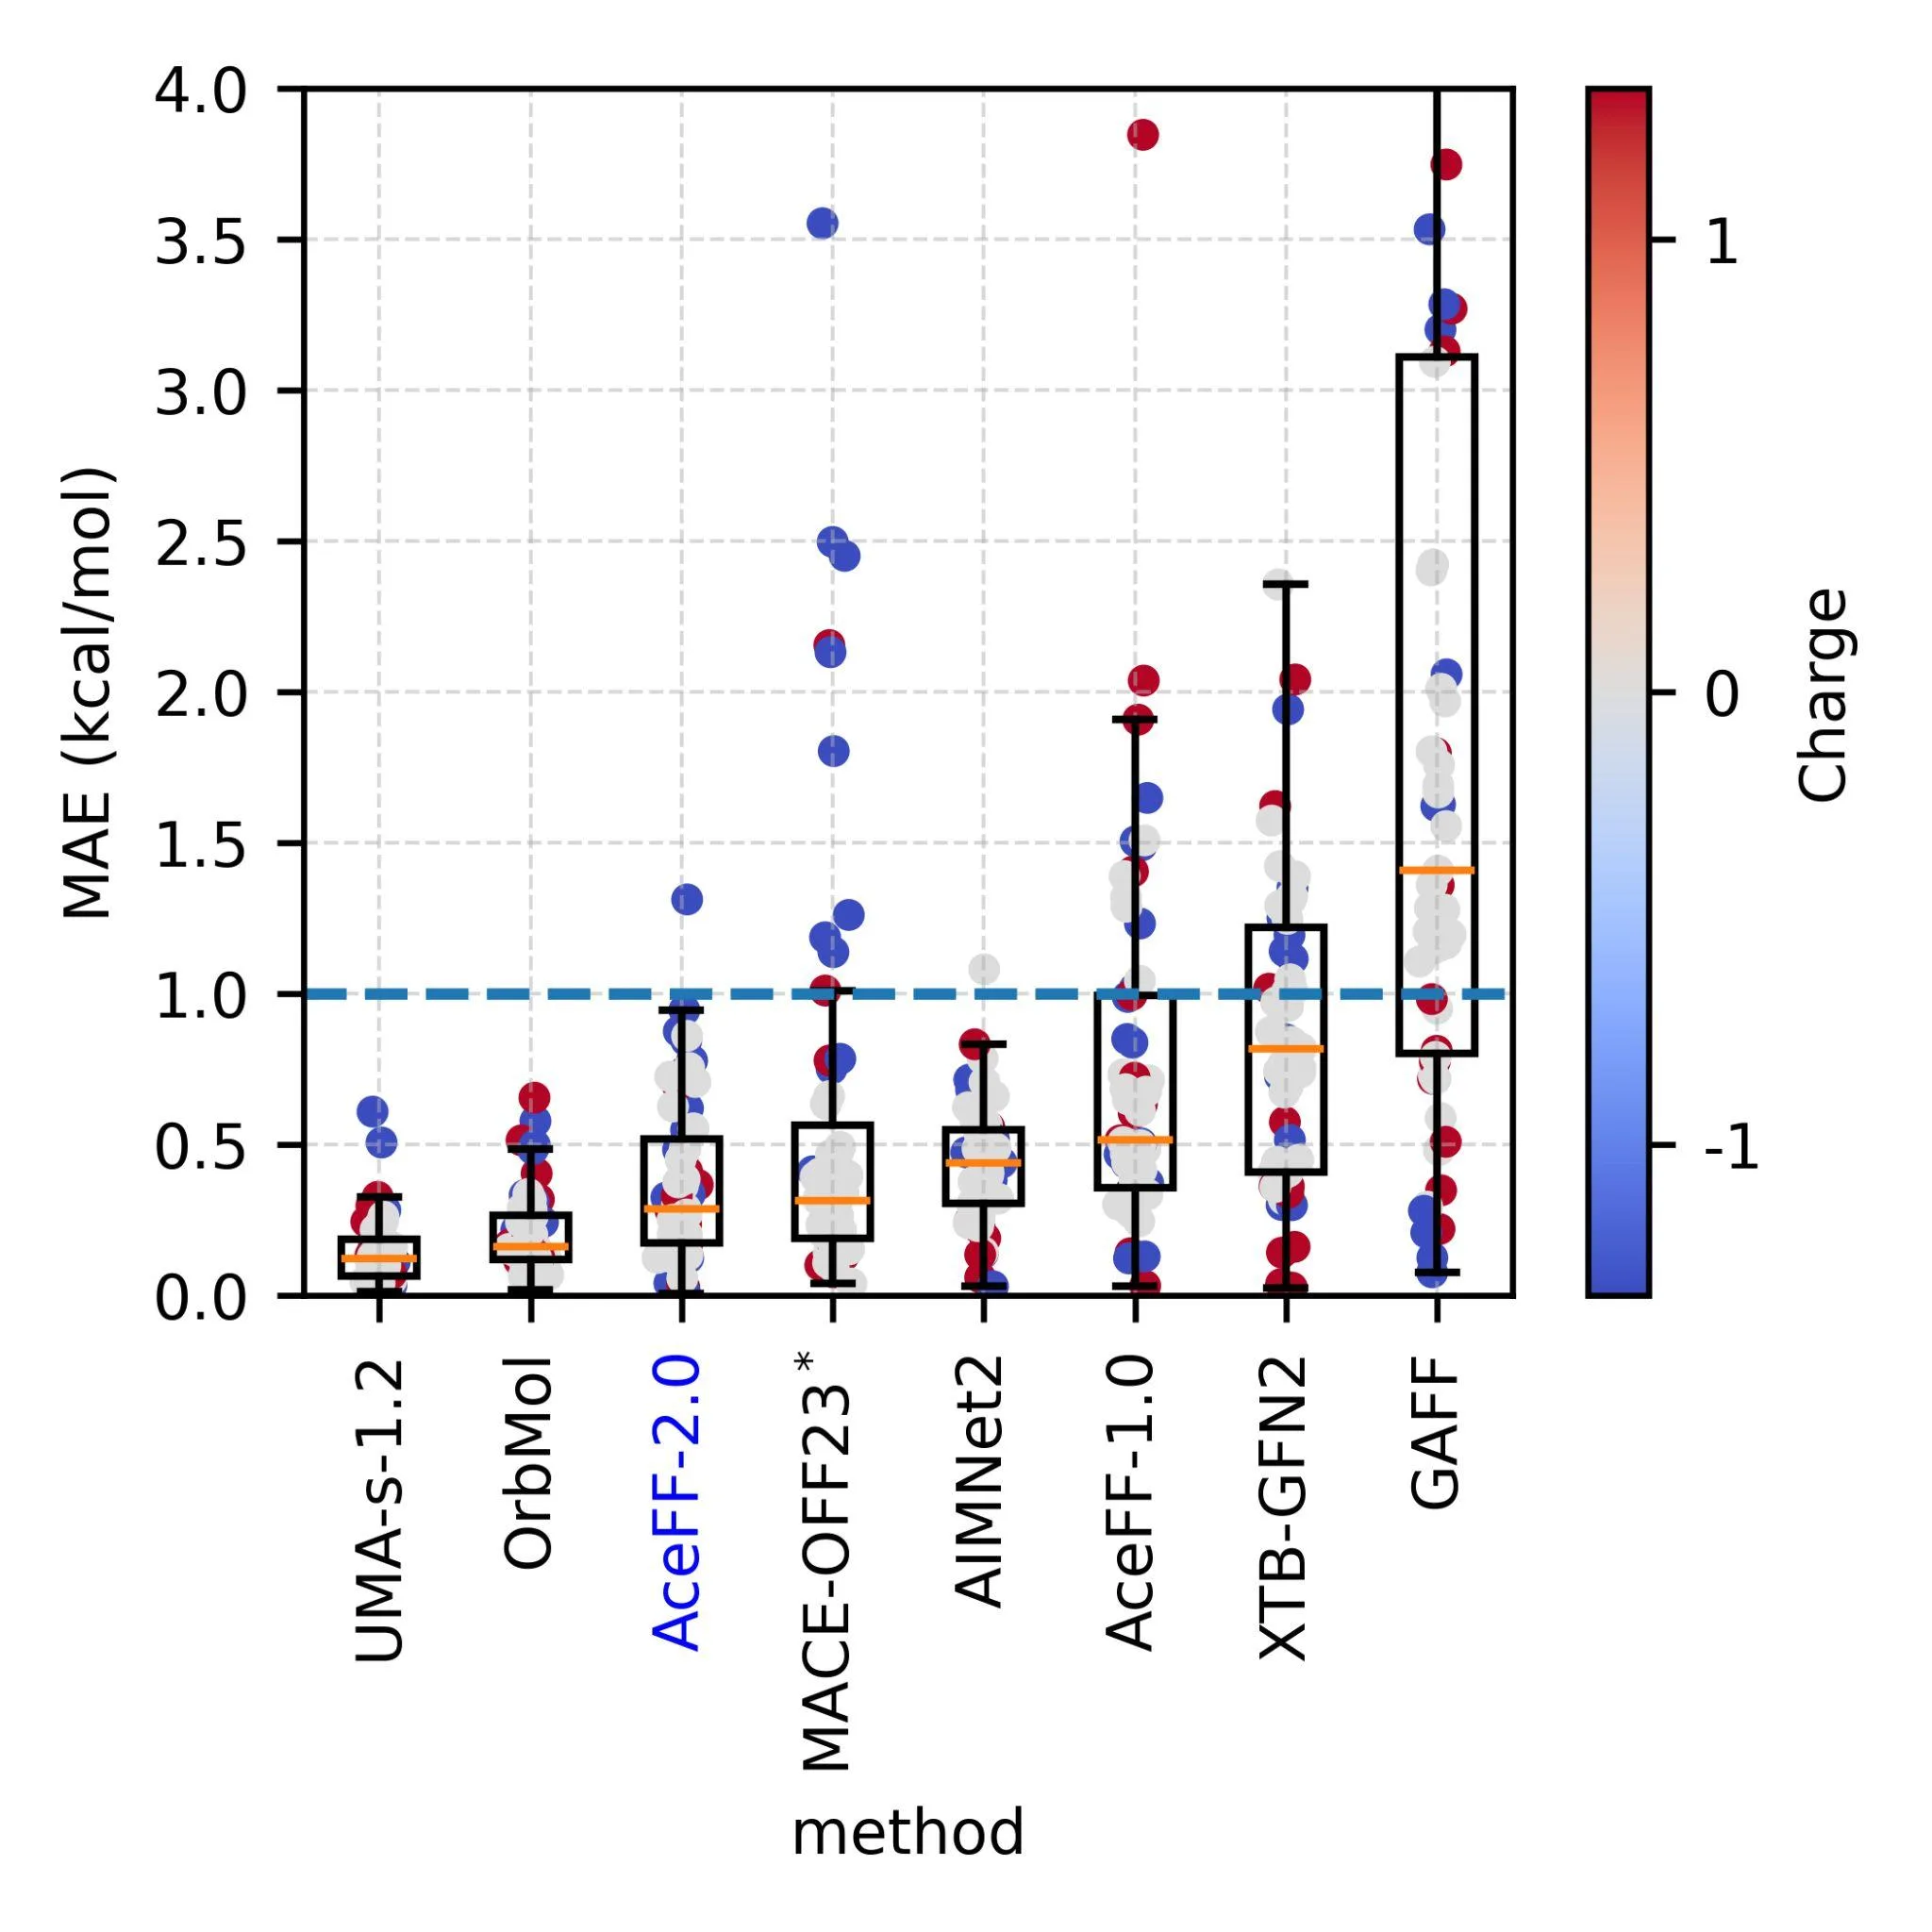
AceFF هو نموذج مُدرَّب مسبقًا على مجموعة بيانات ضخمة، يفهم كيف تنجذب الذرات في الجزيئات، وتتنافر، وتدور حول الروابط. تم تدريبه على أمثلة لجزيئات مشابهة لتلك المستخدمة في الأدوية: تحتوي على الكربون والنيتروجين والأكسجين والكبريت وعناصر أخرى. الأهم أن النموذج لا يحفظ الأمثلة فحسب، بل يستنتج قواعد عامة، لذلك يتعامل حتى مع جزيئات جديدة لم يسبق رؤيتها. في الاختبارات، أظهر دقة مماثلة لأدق الحسابات الكمومية، لكنه يعمل أسرع بآلاف المرات.
البحث عن دواء جديد يشبه البحث عن إبرة في كومة قش. تحتاج إلى فحص ملايين الخيارات، وإذا استغرق كل حساب ساعة، فإن العملية تمتد لسنوات. AceFF يقلص هذا الوقت إلى دقائق. النموذج متاح الآن للجمهور، ويمكن لأي باحث تحميله واستخدامه في عمله. إنه مثل إعطاء كل كيميائي حاسوبًا فائقًا شخصيًا في جيبه.
هذا النهج يغير فكرة البحث عن الأدوية ذاتها. بدلاً من تصنيع وفحص مئات المواد في المختبر، يمكن للعلماء أولاً تشغيل ملايين المرشحين عبر الكمبيوتر، واختيار الأكثر واعدة، ثم الانتقال إلى التجارب فقط. هذا يوفر سنوات من العمل وملايين الدولارات.
الملخص الأصلي
كما كتبه المؤلفون، بالإنجليزية arXiv:2601.00581
We introduce AceFF, a pre-trained machine learning interatomic potential (MLIP) optimized for small molecule drug discovery. While MLIPs have emerged as efficient alternatives to Density Functional Theory (DFT), generalizability across diverse chemical spaces remains difficult. AceFF addresses this via a refined TensorNet2 architecture trained on a comprehensive dataset of drug-like compounds. This approach yields a force field that balances high-throughput inference speed with DFT-level accuracy. \mbox{AceFF} fully supports the essential medicinal chemistry elements (H, B, C, N, O, F, Si, P, S, Cl, Br, I) and is explicitly trained to handle charged states. Validation against rigorous benchmarks, including complex torsional energy scans, molecular dynamics trajectories, batched minimizations, and tests of force and energy accuracy, demonstrates that AceFF is state-of-the-art for organic molecules in the accuracy and speed regime important for drug discovery. The AceFF-2 model weights and inference code are available at https://huggingface.co/Acellera/AceFF-2.0.
تم تدريب نموذج AceFF على مجموعة بيانات تضم أكثر من 1.5 مليون تكوين جزيئي — وكأنك تعلمت سلوك جميع سكان مدينة صغيرة لتتنبأ بحركاتهم.