Des aimants qui ne se démagnétisent pas de sitôt express
Une minuscule molécule, composée de quelques atomes à peine, peut se comporter comme un aimant permanent. Elle s'aimante et ne se démagnétise pas de sitôt, même lorsqu'on retire le champ externe. Ces molécules sont appelées aimants moléculaires simples, et elles intéressent les scientifiques comme base potentielle pour l'enregistrement d'informations ultra-dense.
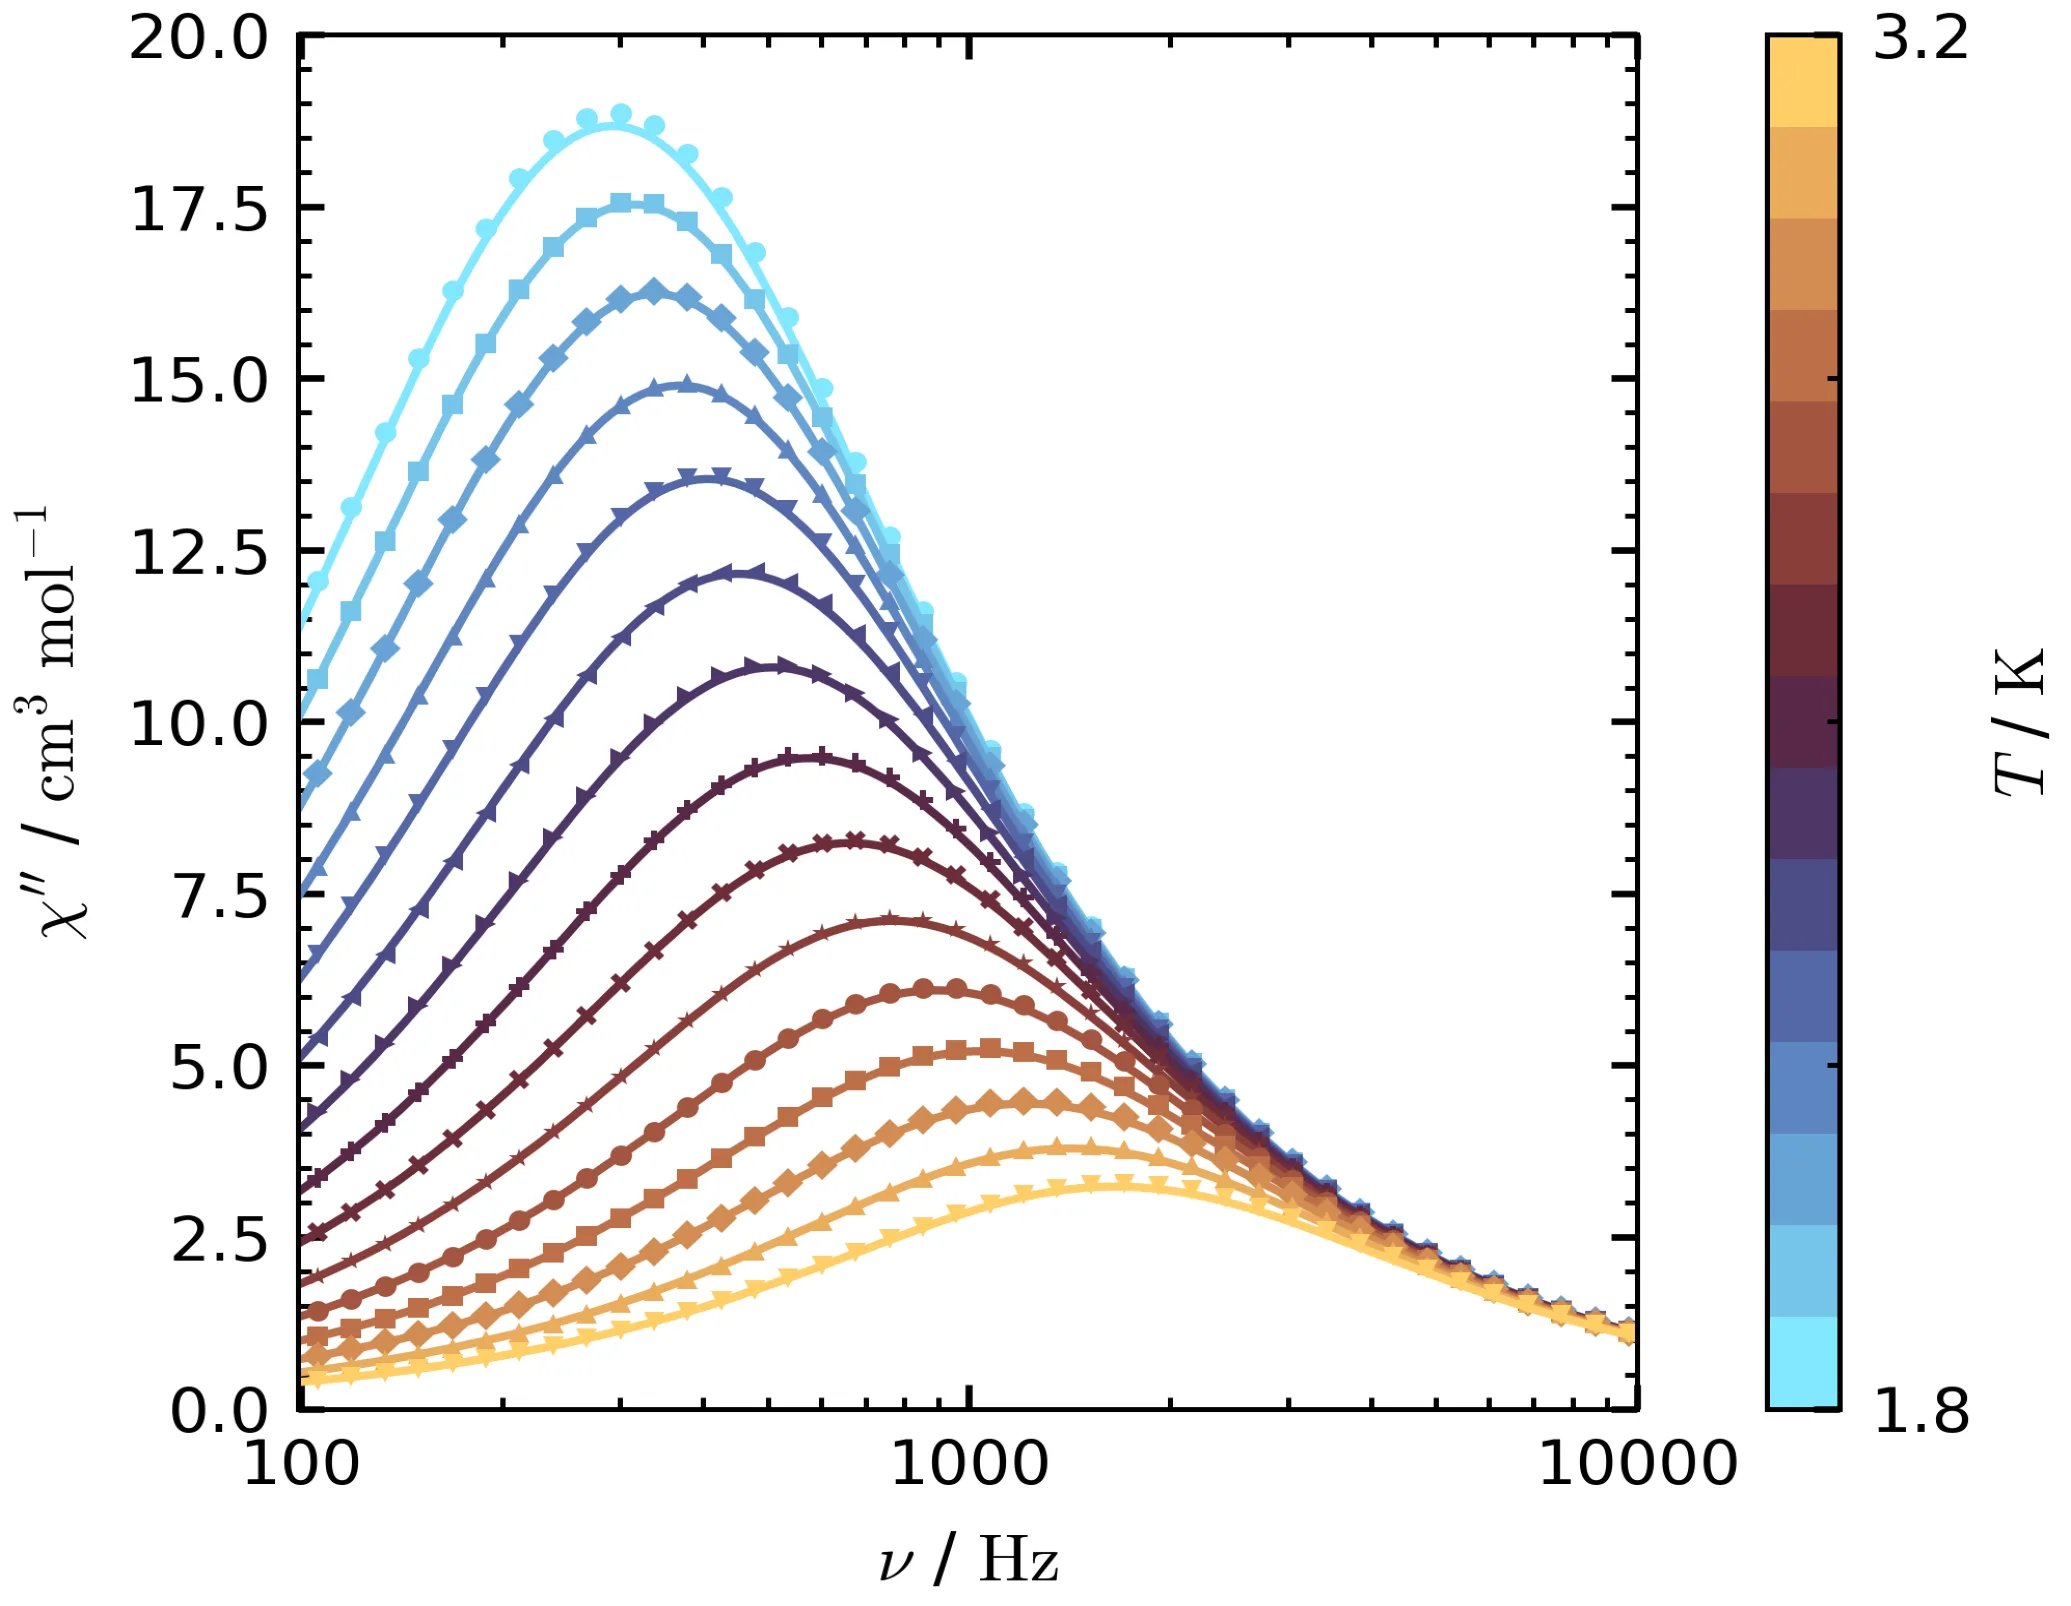
Auparavant, le comportement de ces molécules était décrit par des modèles simplifiés. Désormais, des physiciens ont construit un calcul complet « à partir de zéro » : ils ont pris les équations de la mécanique quantique, ajouté l'interaction de la molécule avec les vibrations de l'environnement, et calculé comment la molécule répond à un champ magnétique variable. Le résultat a été comparé à l'expérience pour trois composés où les ions magnétiques d'ytterbium, de terbium et de dysprosium sont dilués dans de l'yttrium non magnétique au sein d'une matrice polymère. La concordance s'est avérée bonne, aussi bien à basse température qu'à haute température.
Cette approche montre pour la première fois que le comportement complexe des aimants moléculaires peut être prédit sans paramètres ajustables. C'est un pas vers la conception sur ordinateur de matériaux aux propriétés magnétiques souhaitées, plutôt que de les chercher à l'aveugle en laboratoire.
Résumé original
tel que rédigé par les auteurs, en anglais arXiv:2603.18725
Single-Molecule Magnets (SMMs) exhibit slow magnetic relaxation as a result of axial magnetic anisotropy inhibiting spin-phonon transitions. In order to establish a direct link between physical observables and the microscopic theory of magnetic relaxation, we here develop and numerically implement a first-principles linear-response theory for open quantum systems that provides access to the complex a.c. magnetic susceptibility in the presence of an oscillating a.c. magnetic field. Once combined with density functional theory and multiconfigurational electronic structure simulations, this formalism is applied in a fully first-principles fashion to three cyanido-bridged Ln/Y-based coordination polymers with general formula {Ln$$^{III}_x$$ Y$$^{III}_{1-x}$$ [Co(CN)$$_6$$]}, where Ln = Yb (1), Tb (2), and Dy (3). The method is able to reproduce the low-temperature direct relaxation process and its field dependence, as well as the high-temperature Orbach relaxation regime for all the investigated compounds. These results demonstrate the feasibility of ab initio simulations of magnetic a.c.susceptibility in lanthanide-based SMMs and support the potential of further development of ab initio open quantum systems methods towards the completion of a magnetization dynamics theory.
Les aimants moléculaires simples peuvent stocker un bit d'information dans une seule molécule — c'est des millions de fois plus dense que les disques durs actuels.