La boussole entropique des enzymes : comment l'information converge vers le site actif
Contexte
La communication allostérique, c'est-à-dire la manière dont une protéine transmet un signal d'un site à un autre, est au cœur de la régulation de l'activité enzymatique. À côté de ce travail, on trouve dans l'archive des études qui relient la topologie des réseaux à la dynamique : certaines analysent l'intrication et les flux d'information dans des systèmes complexes, d'autres appliquent l'analyse entropique à des données climatiques, d'autres encore étudient les sauts d'électrons dans des matériaux désordonnés. Toutes, comme cet article, cherchent des principes universels de transmission de l'information dans les réseaux. Ce travail se distingue par le fait qu'il transpose cette approche au niveau moléculaire et la teste sur sept enzymes réelles, et non sur des systèmes modèles.
Méthodes
Les auteurs ont utilisé deux méthodes complémentaires. La première est le modèle de réseau gaussien dynamique (dGNM) : la protéine est réduite à un réseau d'atomes de carbone alpha reliés par des ressorts, et le transfert d'entropie d'un résidu à un autre est calculé à partir des corrélations temporelles des fluctuations. La seconde est la centralité informationnelle (IC) : elle s'appuie uniquement sur le graphe de contacts (matrice de Kirchhoff) et calcule dans quelle mesure chaque résidu peut être un nœud informationnel, sans dynamique temporelle. Les deux méthodes ont été appliquées à sept enzymes : TIM-Barrel, lysozyme humain, ribonucléase A1, pepsine, bêta-lactamase, glucokinase humaine et anhydrase carbonique II.
Résultats
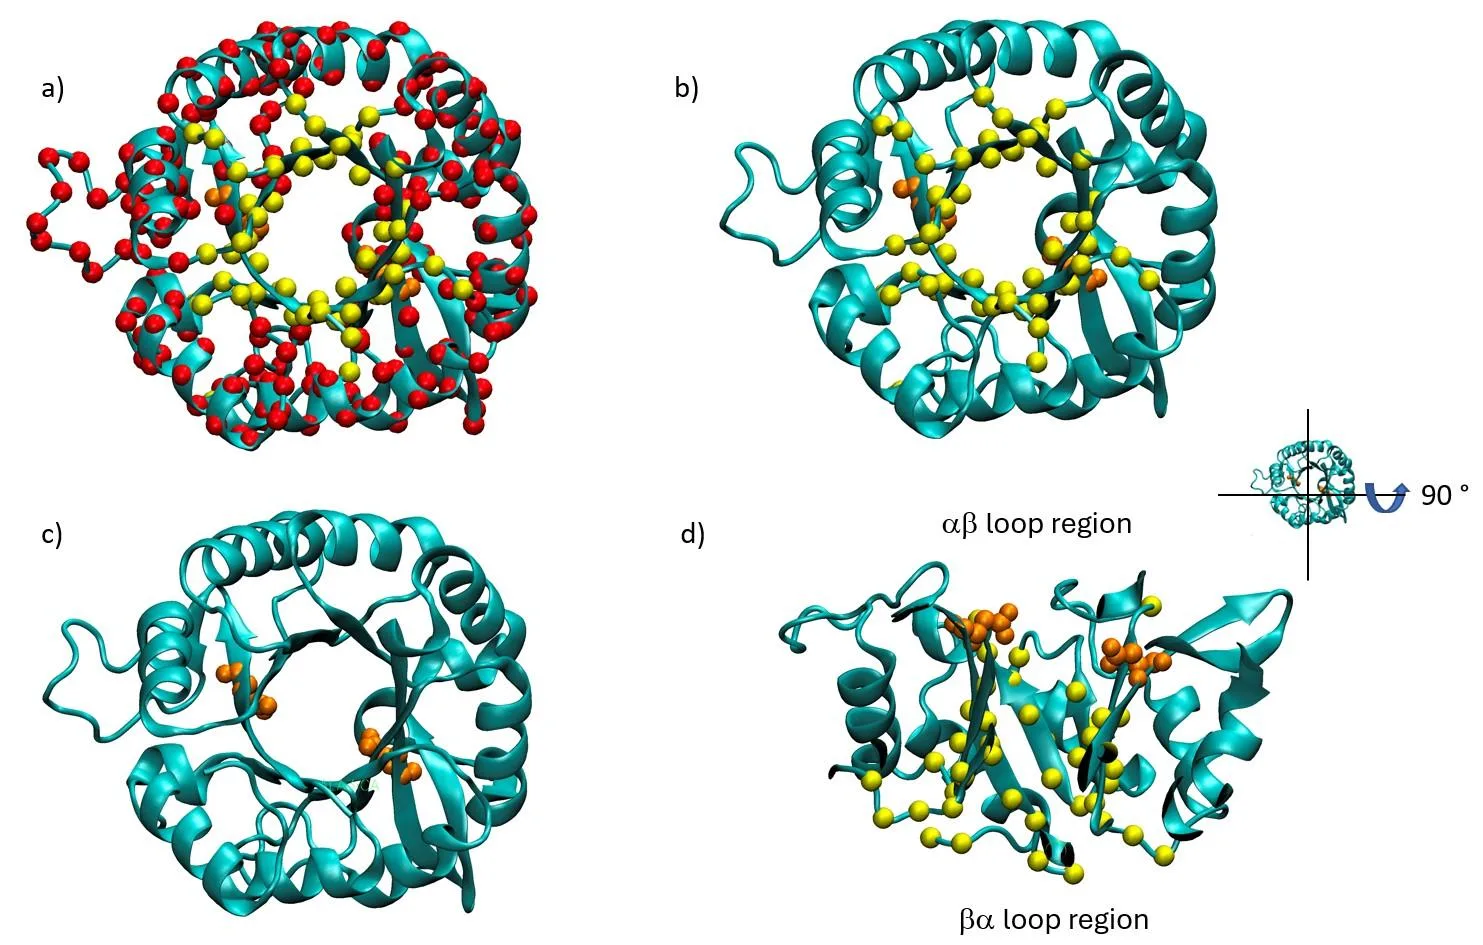
Dans les sept enzymes, un même gradient a été observé : les résidus en périphérie de la molécule sont les meilleurs donneurs d'entropie, tandis que les résidus proches du site catalytique en sont les plus mauvais. Par exemple, dans le TIM-Barrel, 177 des meilleurs donneurs se trouvent à la surface externe, et 72 des plus mauvais dans la région centrale, près des résidus catalytiques Asp130 et Asp11. Numériquement, cela se traduit par le fait que le transfert d'entropie total des nœuds périphériques vers les autres est nettement plus élevé que celui des nœuds proches du centre actif. La comparaison des deux méthodes a montré leur accord : la centralité informationnelle, calculée uniquement à partir de la topologie, met en évidence les mêmes résidus que le transfert d'entropie dynamique. Cela signifie que la direction du flux d'information est encodée dans la structure même du réseau de contacts, et non le simple produit de la dynamique.
Implications
Ce travail se distingue des études voisines par le fait qu'il applique l'analyse entropique non pas à des réseaux abstraits ou à des données climatiques, mais à des molécules biologiques concrètes, et qu'il teste son hypothèse sur sept enzymes différentes. Alors que les travaux voisins étudient les flux d'information de manière générale, ici il est montré que la topologie du graphe de contacts suffit à prédire la direction de la communication allostérique. Cela réduit les coûts de calcul et ouvre la voie à un criblage rapide des protéines pour leurs propriétés allostériques.
Développements futurs
Le sujet pourrait évoluer vers l'étude de la façon dont les changements conformationnels au cours du cycle catalytique influencent le flux entropique. Il sera peut-être possible de relier les mesures topologiques à des événements allostériques précis, comme la liaison d'un ligand. L'application de ces méthodes à la conception de nouvelles enzymes dotées de propriétés régulatrices définies est également prometteuse.
Impact
Les résultats pourraient influencer l'ingénierie des protéines et la mise au point de médicaments ciblant les sites allostériques des enzymes.
Prochaines étapes
La prochaine étape consiste à vérifier comment les changements conformationnels et la liaison du substrat modifient le gradient d'entropie dans les enzymes choisies.
Problèmes ouverts clés
Ce travail rejoint un problème non résolu de la biochimie : comment la structure tridimensionnelle d'une protéine encode-t-elle exactement les voies de communication allostérique ? Il est montré que la topologie du réseau de contacts suffit à déterminer la direction du flux, mais la question du rôle des événements dynamiques précis dans le cycle catalytique reste ouverte.
Le TIM-Barrel est l'un des repliements protéiques les plus répandus dans la nature : on le trouve dans au moins 15 familles d'enzymes différentes, des bactéries à l'être humain.
Chiffres clés
- nombre d'enzymes étudiées: 7
- nombre de résidus dans le TIM-Barrel: 249
- meilleurs donneurs d'entropie dans le TIM-Barrel: 177
- pires donneurs d'entropie dans le TIM-Barrel: 72
- délai temporel dans le dGNM: 1.2 ps