Электролит из соли, который ведёт себя как вода экспресс
В батареях нового поколения используют не просто жидкий электролит, а воду, в которой растворено очень много соли — ионов лития и крупных органических молекул. Ионов так много, что они постоянно сталкиваются, как толпа в узком коридоре. Проследить за каждым ионом в такой толпе — задача не из лёгких.
Обычный способ — решать уравнения квантовой механики для каждого шага движения. Это как пытаться описать каждый шаг каждого человека в толпе: точность огромная, но расчёт занимает вечность. Поэтому учёные пошли другим путём. Они взяли компьютерную модель, которая учится на примерах: сначала ей показали несколько коротких и точных расчётов, а затем она сама научилась предсказывать, куда двинутся ионы, без сложных уравнений.
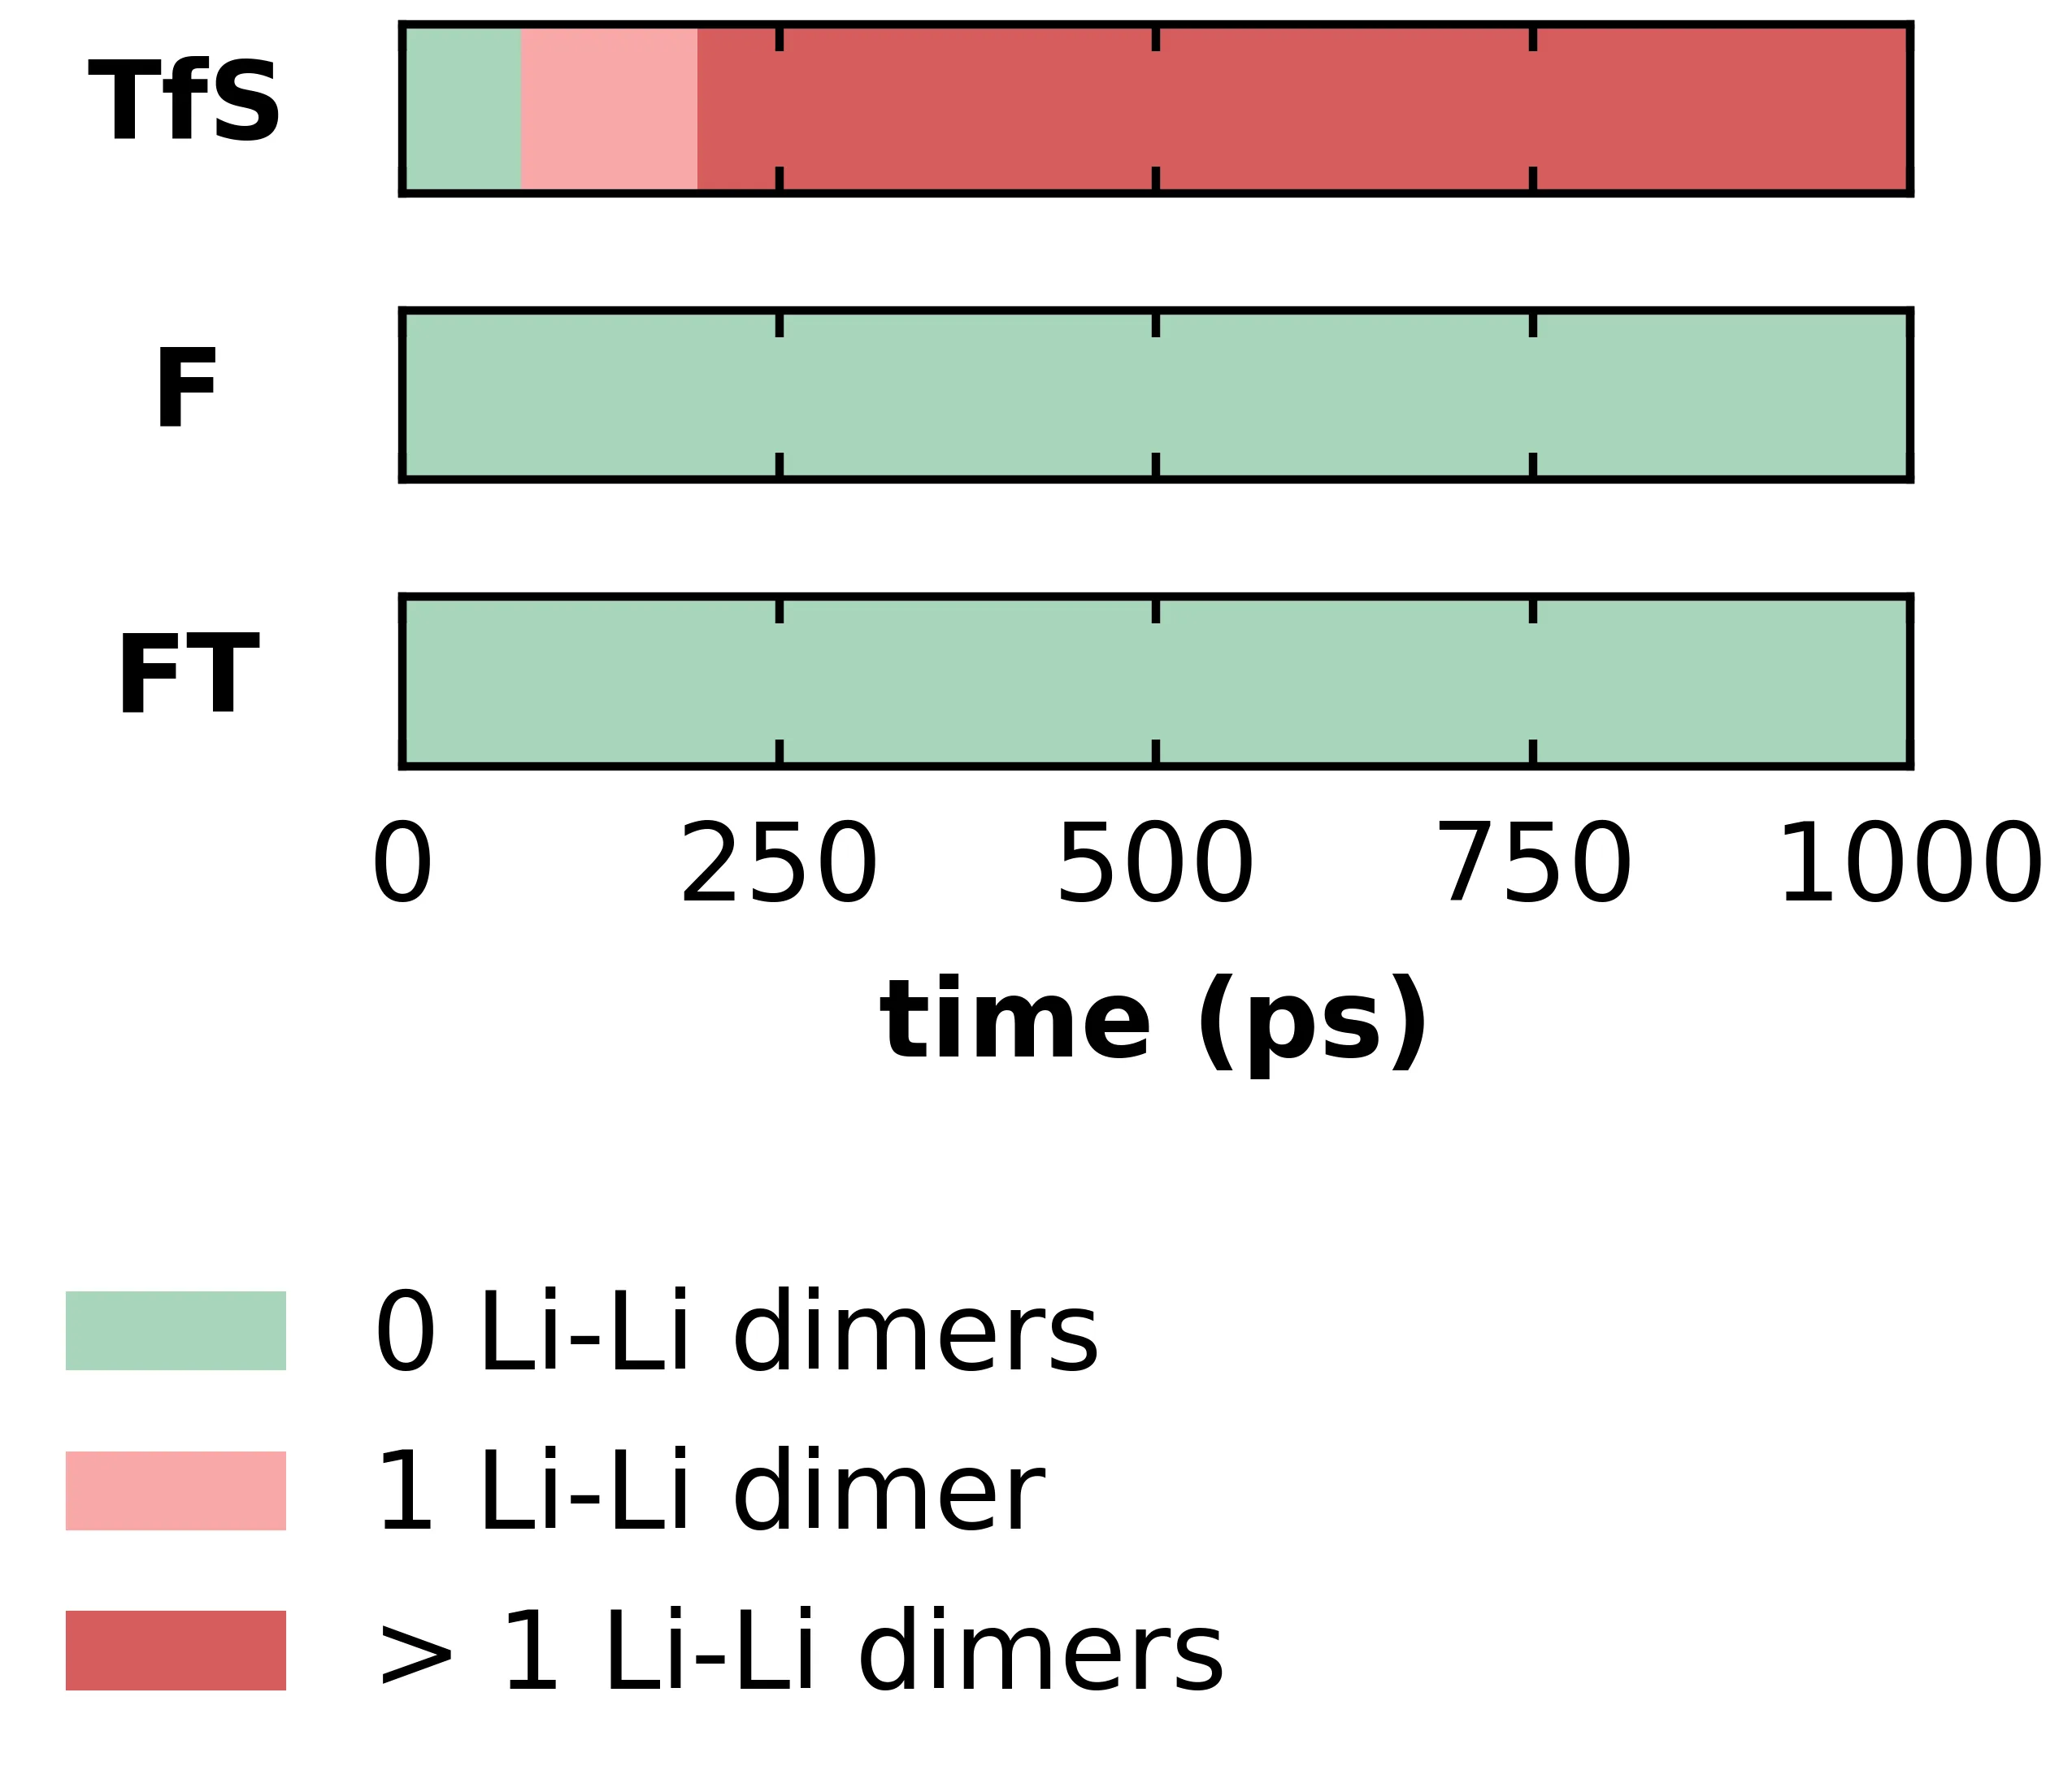
Авторы проверили модель на растворе соли лития в воде. Модель точно воспроизвела экспериментальные данные — например, как рентгеновские лучи рассеиваются на растворе. Это значит, что она правильно описывает расположение ионов. Более того, модель позволила заглянуть в ситуации, которые трудно поймать в эксперименте: когда два иона лития оказываются очень близко друг к другу.
Оказалось, что модель, которую сначала обучили на общих данных, а потом дообучили на конкретном растворе, работает лучше, чем обученная с нуля. Это как если бы повар, знающий много кухонь, быстрее освоил новое блюдо, чем новичок.
Теперь у исследователей есть инструмент, чтобы изучать сверхконцентрированные электролиты на больших временах — от пикосекунд до наносекунд и дальше. Это важно для разработки более безопасных и ёмких батарей.
Оригинальная аннотация
как её написали авторы, на английском arXiv:2603.22099
Machine-learned interatomic potentials hold the promise to enable the modeling of highly concentrated liquids over meaningful timescales, far from reach for current ab initio electronic structure methods. Here we evaluate the performances of various MACE potentials in modeling a $$21 m$$ water-in-salt electrolyte based on lithium bis(trifluoromethanesulfonyl)imide. We test out-of-the-box foundation models, as well as both fine tuning and from scratch training strategies. Our simulations demonstrate that surrogate models allow to overcome sampling limitations of ab initio molecular dynamics, reaching an excellent agreement with experimental observables such as the structure factor. We also demonstrate the benefit of fine tuning a foundation model over training from scratch: in terms of data efficiency, but most importantly as a means to provide information regarding configurations hard to sample, such as short Li$$^+$$--Li$$^+$$ distances. Finally, we show that depending on the reference exchange-correlation functional, empirical dispersion correction schemes can be detrimental. All in all, our work shows that machine-learned interatomic potentials are a good fit for the modeling of highly concentrated electrolytes over long timescales.
В сверхконцентрированном растворе соли лития на один ион лития приходится всего около двух молекул воды — это как если бы в стакане воды растворили полстакана соли.