Comment une molécule-clé casse le verrou du virus express
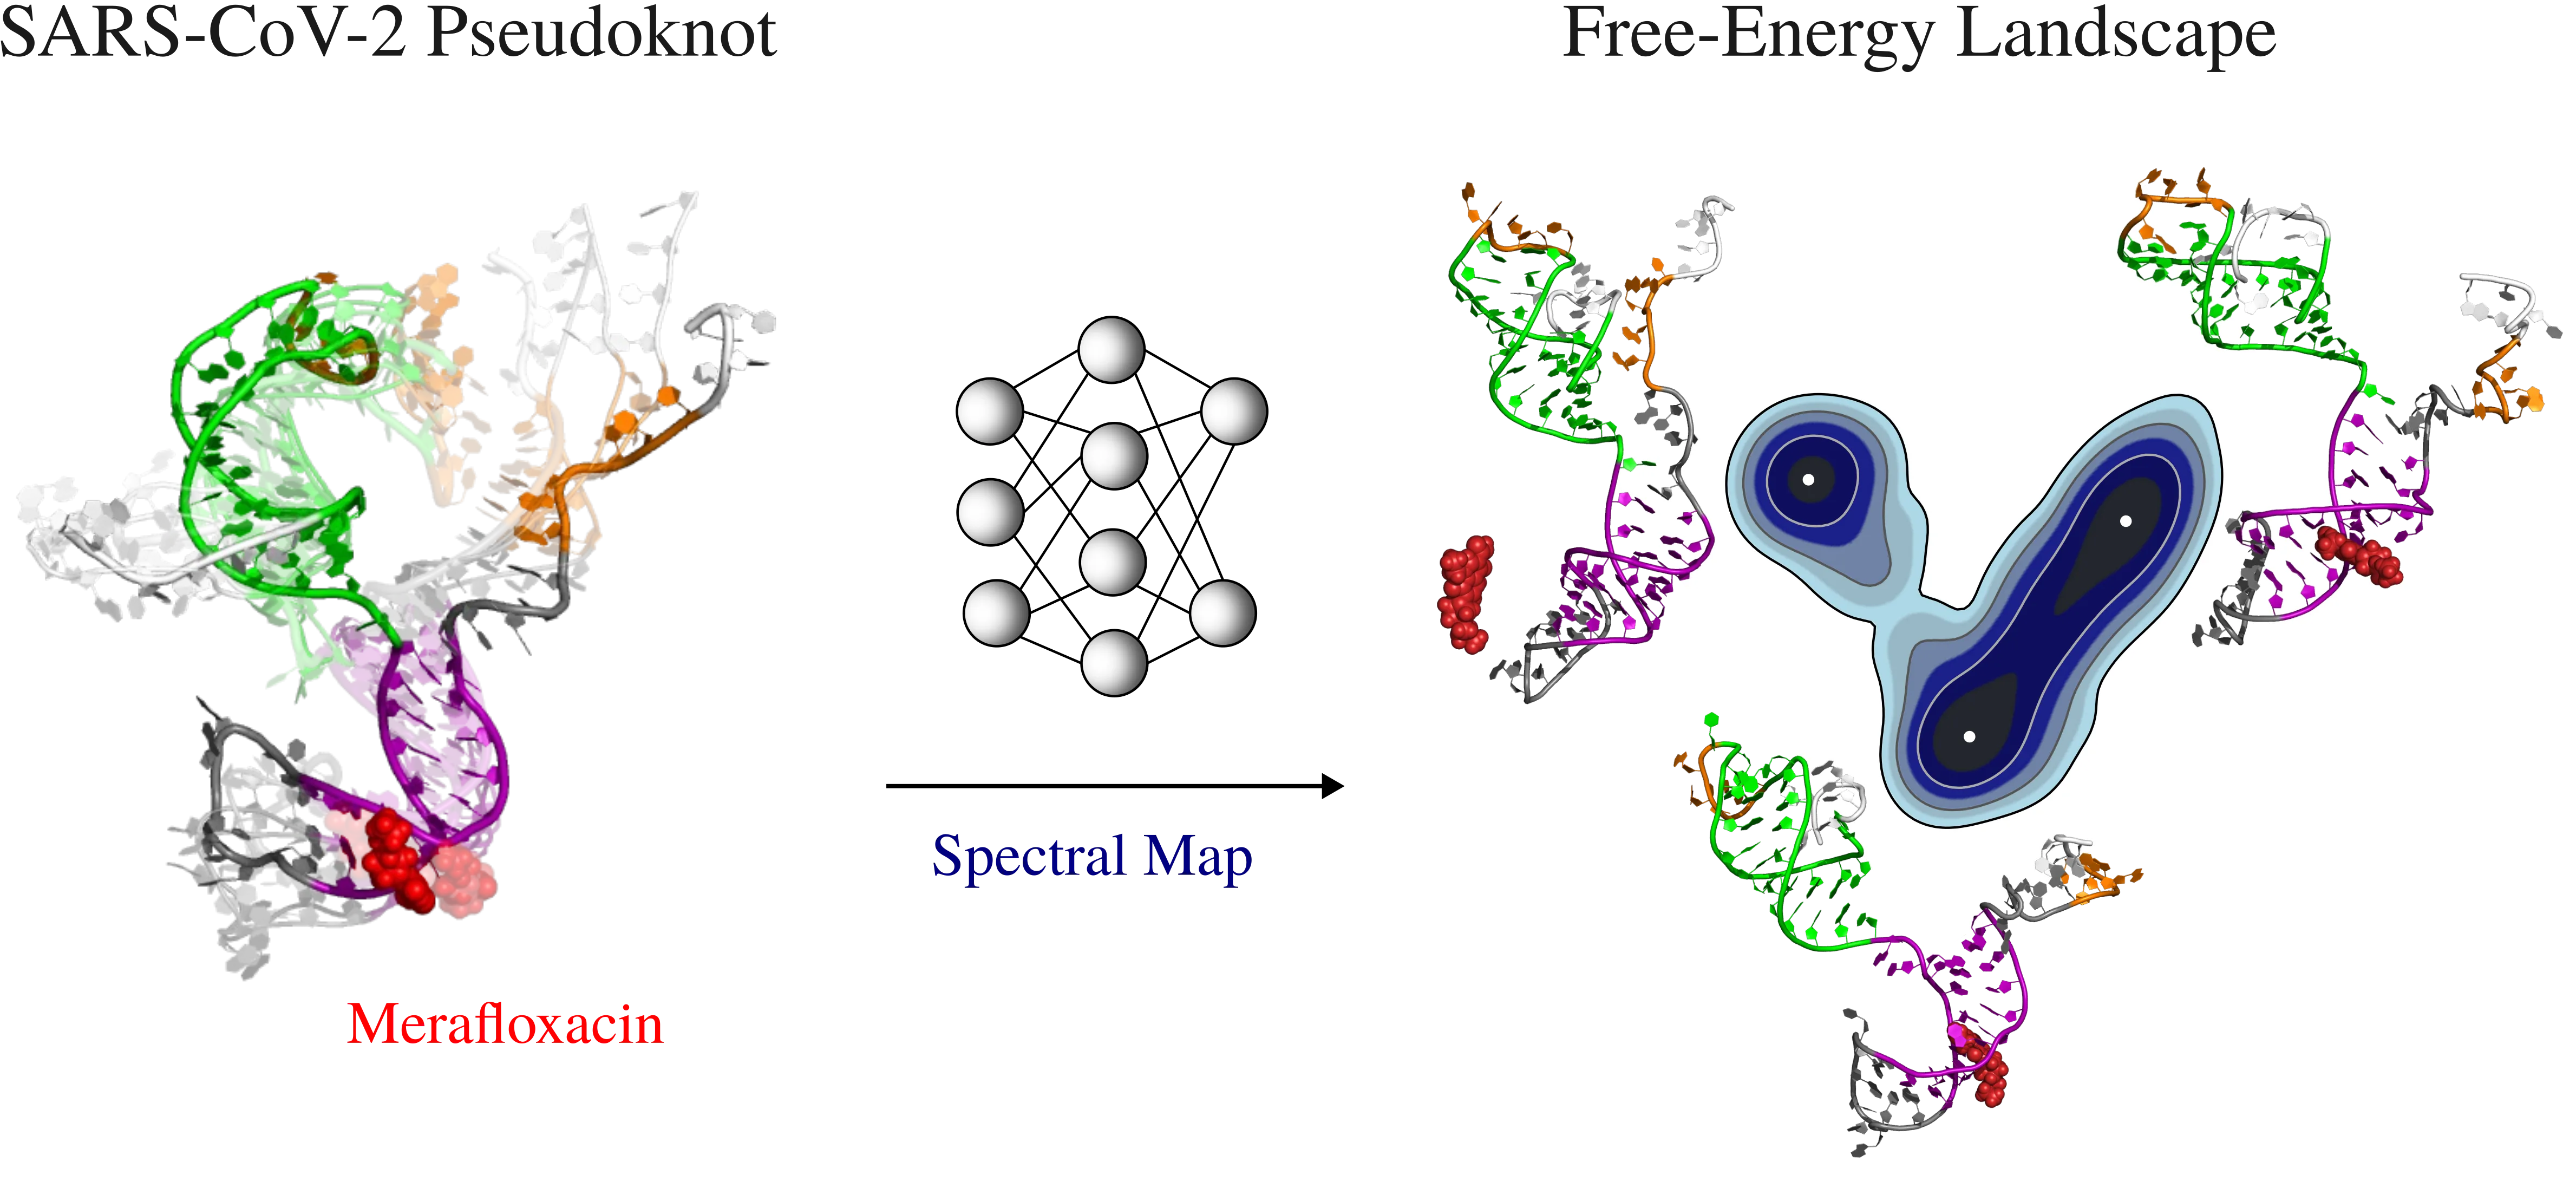
L'ARN du virus SARS-CoV-2 n'est pas un simple fil, mais une structure complexe. Il contient une région qui se replie en un nœud, semblable à un lacet emmêlé. Ce nœud aide le virus à produire deux protéines à partir d'un seul segment de code génétique. Un virus sans ce nœud se réplique moins bien, c'est pourquoi les chercheurs cherchent des substances qui le détruisent.
Une simulation informatique a montré que trois médicaments similaires agissent différemment sur le nœud. Si le nœud est noué d'une certaine façon, les médicaments défont une de ses parties ; s'il est noué autrement, ils en défont deux autres. De plus, la force de cette destruction correspond exactement à l'efficacité du médicament à arrêter le virus en éprouvette. C'est comme si une clé n'ouvrait qu'une des deux serrures d'une même porte.
Désormais, les chercheurs savent que pour créer un médicament contre le virus, il faut tenir compte à la fois de la forme du nœud et de l'acidité. C'est comme réparer le mécanisme d'une montre : il ne suffit pas de remplacer le ressort, il faut aussi savoir dans quelle position les engrenages sont bloqués.
Résumé original
tel que rédigé par les auteurs, en anglais arXiv:2604.14906
The pseudoknot secondary structure in SARS-CoV-2 RNA is essential for regulating protein synthesis through $$-$$1 programmed ribosomal frameshifting ($$-1$$ PRF), a mechanism that allows the virus to generate both structural and non-structural proteins from overlapping reading frames. This pseudoknot exhibits both threaded and unthreaded long-lived topologies. The influence of ligand binding on its folding is a process critical for the development of $$-$$1 PRF small-molecule inhibitors. Understanding this process through unbiased molecular dynamics (MD) simulations can be facilitated by introducing collective variables (CVs) that capture the corresponding slowest dynamical modes. Here, we use spectral map (SM), a thermodynamics-driven machine learning technique, to learn such CVs directly from all-atom MD trajectories of the SARS-CoV-2 RNA pseudoknot in complex with the $$-$$1 PRF inhibitor merafloxacin and its two structural analogs in neutral and ionized forms. Free-energy landscapes (FELs) derived from the learned CVs indicate that ligand-induced destabilization is topology-selective. In the threaded pseudoknot, the inhibitors destabilize the S2 stem, while in the unthreaded pseudoknot, destabilization occurs in the S1 and S3 stems. Furthermore, the extent to which each ligand reshapes the FEL matches experimentally reported antiviral potency, whereas the protonation state qualitatively alters dynamics within the same RNA topology. Overall, our results show how pseudoknot topology, ligand type, and protonation state collectively influence the slow conformational dynamics of viral RNA and establish physiological protonation as a critical factor for modeling RNA-targeted drug action.
Le nœud dans l'ARN du coronavirus fait parfois reculer d'un cran le ribosome (la machine cellulaire qui assemble les protéines) — ce décalage permet au virus d'obtenir deux protéines à partir d'un même segment de code.
Dans la science-fiction, on voit souvent des virus qui piratent la cellule comme un hacker pirate un programme. Ici, les scientifiques cherchent littéralement un « antivirus » qui empêche le code malveillant de s'exécuter.