Как молекула-ключ ломает замок вируса экспресс
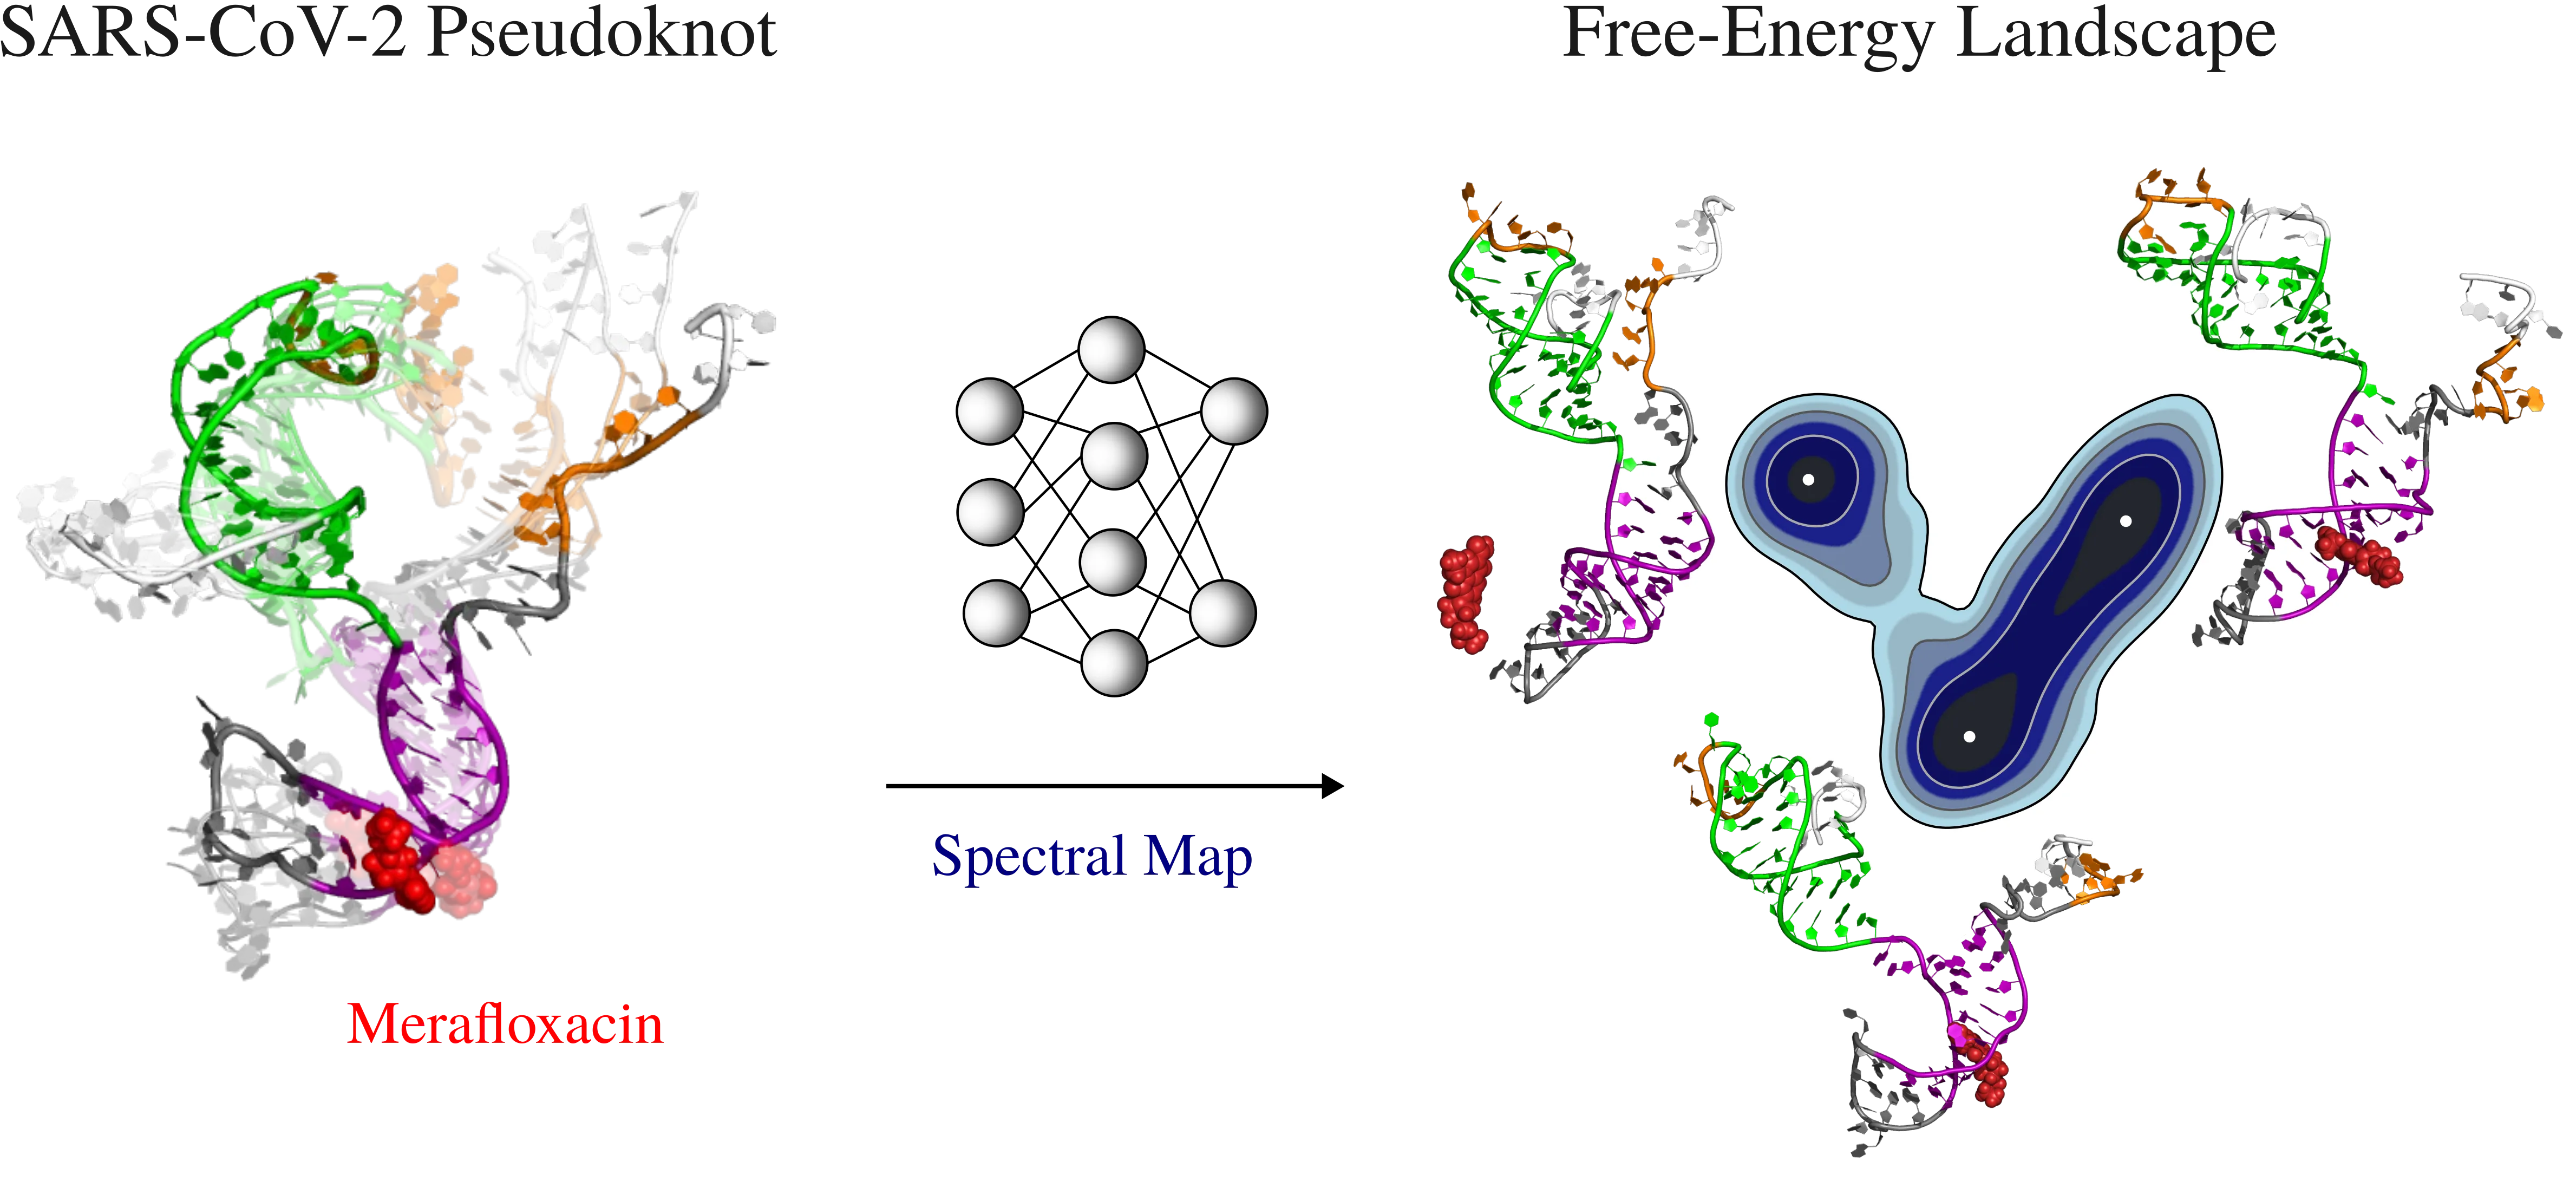
РНК вируса SARS-CoV-2 — это не просто цепочка, а сложная конструкция. В ней есть участок, который завязывается в узел, похожий на запутанный шнурок. Этот узел помогает вирусу производить сразу два белка из одного куска генетического кода. Вирус без такого узла размножается хуже, поэтому учёные ищут вещества, которые этот узел разрушают.
Компьютерная симуляция показала: три похожих лекарства действуют на узел по-разному. Если узел завязан одним способом, лекарства разваливают одну его часть, а если другим — то две другие. Причём сила этого разрушения точно совпадает с тем, насколько хорошо лекарство останавливает вирус в пробирке. Это как если бы один ключ подходил только к одному из двух замков одной двери.
Теперь учёные знают: чтобы создать лекарство против вируса, нужно учитывать и форму узла, и кислотность. Это как чинить механизм часов — важно не только заменить пружину, но и знать, в каком положении застряли шестерёнки.
Оригинальная аннотация
как её написали авторы, на английском arXiv:2604.14906
The pseudoknot secondary structure in SARS-CoV-2 RNA is essential for regulating protein synthesis through $$-$$1 programmed ribosomal frameshifting ($$-1$$ PRF), a mechanism that allows the virus to generate both structural and non-structural proteins from overlapping reading frames. This pseudoknot exhibits both threaded and unthreaded long-lived topologies. The influence of ligand binding on its folding is a process critical for the development of $$-$$1 PRF small-molecule inhibitors. Understanding this process through unbiased molecular dynamics (MD) simulations can be facilitated by introducing collective variables (CVs) that capture the corresponding slowest dynamical modes. Here, we use spectral map (SM), a thermodynamics-driven machine learning technique, to learn such CVs directly from all-atom MD trajectories of the SARS-CoV-2 RNA pseudoknot in complex with the $$-$$1 PRF inhibitor merafloxacin and its two structural analogs in neutral and ionized forms. Free-energy landscapes (FELs) derived from the learned CVs indicate that ligand-induced destabilization is topology-selective. In the threaded pseudoknot, the inhibitors destabilize the S2 stem, while in the unthreaded pseudoknot, destabilization occurs in the S1 and S3 stems. Furthermore, the extent to which each ligand reshapes the FEL matches experimentally reported antiviral potency, whereas the protonation state qualitatively alters dynamics within the same RNA topology. Overall, our results show how pseudoknot topology, ligand type, and protonation state collectively influence the slow conformational dynamics of viral RNA and establish physiological protonation as a critical factor for modeling RNA-targeted drug action.
Узел в РНК коронавируса заставляет рибосому (клеточную машину для сборки белков) иногда сдвигаться на один шаг назад — этот сбой и позволяет вирусу получать два белка из одного участка кода.
В фантастике часто показывают вирусы, которые взламывают клетку, как хакер — программу. Здесь учёные буквально ищут «антивирус», который не даёт вредоносному коду выполниться.