Предсказание сворачивания белков — это вычислительная задача определения трёхмерной нативной структуры белка по его аминокислотной последовательности. Поскольку функция белка тесно связана с его формой, знание свёрнутой структуры имеет решающее значение для понимания биологических процессов, разработки лекарств и создания новых белков. Задача formidable: число возможных конформаций астрономически велико, однако белки сворачиваются в свои функциональные формы за миллисекунды — этот парадокс известен как парадокс Левинталя. Современные методы предсказания сочетают физические расчёты энергии с машинным обучением, особенно с глубокими нейронными сетями, достигая точности, близкой к экспериментальной, для многих белков.
История
Проблема сворачивания белков была сформулирована в 1960-х годах Кристианом Анфинсеном, который показал, что аминокислотная последовательность определяет нативную структуру. Вычислительные попытки предсказания начались в 1970-х годах, но крупные прорывы произошли в 2020 году с AlphaFold2, который достиг точности, близкой к экспериментальной, в соревновании CASP14, за чем последовали дальнейшие улучшения и более широкое внедрение.
Как это работает
Современные подходы, такие как AlphaFold и связанные с ним инструменты, используют двухкомпонентную стратегию. Во-первых, они используют эволюционную информацию: сравнивая последовательности многих родственных белков, они делают вывод о том, какие пары аминокислот, вероятно, контактируют в свёрнутой структуре. Во-вторых, они применяют модели глубокого обучения, которые обрабатывают эти данные совместной эволюции вместе с физическими ограничениями, итеративно уточняя предсказанную трёхмерную структуру. Нейронные сети обучаются на тысячах известных белковых структур, изучая сложные правила, которые сопоставляют последовательность с геометрией. Результатом является ранжированный список кандидатных структур с оценками достоверности для каждой области, которые исследователи затем могут проверить экспериментально.
Где применяется
Точное предсказание структуры белков ускоряет открытие лекарств, позволяя проводить виртуальный скрининг соединений против белковых мишеней, помогает в создании ферментов для промышленных процессов и способствует интерпретации мутаций, вызывающих заболевания, в персонализированной медицине.
Любопытный факт
Новейшие моделипредсказания могут свернуть типичный белок за несколько минут на одном GPU, тогда как моделирование с нуля на суперкомпьютере заняло бы годы.
Тонкий срез эвкалипта лежит под объективом микроскопа, и белый свет, пройдя через два поляризационных фильтра, превращает древесину в мозаику из пурпурных, жёлтых и голубых пятен. Эти цвета не случайны: они, как буквы на карте, показывают, куда направлены невидимые глазу нити целлюлозы внутри клеточных стенок.
Белок в клетке не статичен, как манекен в витрине. Его атомы непрерывно колеблются, растягиваются и изгибаются — подобно натянутой гитарной струне, которая продолжает вибрировать после щипка. Чтобы понять функцию белка, необходимо оценить жёсткость связей между его участками.
Под электронным микроскопом белок предстаёт как серия размытых теней — сотни тысяч снимков одной и той же молекулы, сделанных под разными углами и отягощённых сильным шумом. Классический подход сначала восстанавливал по этим теням объёмную «дымку» — карту распределения электростатического потенциала внутри белка.
Белковая цепочка сворачивается в рабочую трёхмерную структуру за доли секунды — и почти никогда не ошибается, находя единственную нативную укладку среди астрономического числа возможных конформаций.
Белок в клетке — не застывшая скульптура, а беспокойный механизм. Его детали непрерывно колеблются, и именно эти движения определяют, как он захватывает молекулы, передаёт сигналы или строит клеточный каркас. Но записать фильм о жизни одного-единственного белка мешали сразу две помехи. Во-первых, движения длятся миллионные доли секунды — обычные камеры просто не успевают их заметить.
Огромная библиотека, где каждая книга — точная инструкция по сборке одной молекулы белка. Нейросеть AlphaFold2 прочитала миллионы таких книг и научилась мгновенно выдавать готовую трёхмерную модель. Но внутри этой сети, в самом её «мозгу», осталось нечто большее — не просто правила сборки, а целый атлас возможных движений белка, его скрытая жизнь.
Исследователи придумали способ заглянуть в этот атлас.
Садовод хочет вырастить редкий цветок. Поливать и удобрять нужно не как попало, а по строгому расписанию: чуть больше тепла утром, чуть меньше влаги вечером. Иначе грядку захватят обычные сорняки. Примерно так же ведут себя молекулы на поверхности металла.
Когда органические молекулы оседают на металл, они собираются в узоры — как детали мозаики. Один узор может проводить электричество лучше, другой — хуже.
Клетка похожа на библиотеку, где каждый день переписывают тысячи книг. Молекулярные машины — полимеразы и рибосомы — скользят по цепочке-шаблону и собирают копию, звено за звеном. У этих машин есть несколько состояний: они могут замедляться, ошибаться или переключаться. Раньше расчёт такого процесса занимал часы.
Нейронная сеть, словно лист бумаги в клетку, получает на вход однородные сигналы — и сама расчерчивает на себе координатную сетку. Сначала связи между входами и клетками сети становятся похожи на пологий холм: в центре отклик сильнее, а к краям затухает. Так рождается устойчивое пятно активности — коллективный узор, который держится сам.
Долгое время мы воспринимали белки лишь в их конечной, статичной конформации — словно фотографии танцоров, застывших в эстетичной позе. Благодаря алгоритмам, подобным AlphaFold, мы научились предсказывать эту позу, исходя из линейной последовательности углеродных аминокислотных звеньев.
Огромный гараж с сотнями парковочных мест. Вы подъезжаете на крошечной машинке — молекуле будущего лекарства — и хотите найти единственный свободный бокс, куда она встанет как влитая. Только боксы эти не бетонные, а сплетены из цепочек ДНК или РНК, и правил парковки никто не вывесил.
Белок в клетке похож на крошечную машину: у каждой свой чёткий чертёж и своя задача. Одни белки режут молекулы, другие переносят кислород, третьи ловят свет. Чтобы создать такой механизм с нуля, нужно решить две проблемы сразу: придумать, какую работу он будет делать, и как ему при этом свернуться в правильный узелок. Если узелок собьётся, машина застрянет или сломается.
Длинная нитка бус ложится в крошечную шкатулку — одни бусины прижимаются друг к другу, другие расходятся подальше. Такую задачу решает белок, когда сворачивается в работающую молекулу. Только бусин — аминокислот — может быть сотни, и каждое их касание меняет всю конструкцию.
Лампочка загорается только в нужной комнате. Примерно так работают светоактивируемые лекарства — они «включаются» лишь там, куда направлен свет, и не трогают остальной организм. Это особенно важно при лечении рака: обычная химиотерапия бьёт по всем делящимся клеткам подряд, вызывая тяжёлые побочные эффекты. А здесь можно осветить только опухоль — и препарат начнёт действовать.
Протон кажется цельным шариком, но внутри у него кипит жизнь: кварки обмениваются глюонами — частицами, которые их склеивают. Глюоны то появляются, то исчезают, и их распределение по протону — не просто любопытная деталь, а ключ к предсказаниям на Большом адронном коллайдере.
Болезнь Альцгеймера начинается незаметно: в глубине мозга накапливаются два белка — тау и амилоид-бета. Они ведут себя как семена сорняка: один появившийся комочек заставляет соседние клетки производить такие же комочки. Постепенно белки расползаются по нервным волокнам, словно вода по капиллярам бумажного полотенца, и захватывают новые области.
В недрах каждого жёсткого диска или флешки прячется материал, который умеет «запоминать» электрическое поле. Такой материал называют сегнетоэлектриком. Если приложить к нему напряжение, внутри кристалла развернутся крошечные области — домены, как стрелки компаса. Повернул стрелку — записал единицу, повернул обратно — ноль.
Щупальце осьминога изгибается, хватает и тянется — и всё это без единой кости. Секрет в том, что внутри него чередуются участки, которые сокращаются, и участки, которые остаются пассивными. Учёные давно пытаются повторить этот трюк в искусственных материалах, но до сих пор не могли точно задать, как именно материал будет менять форму.
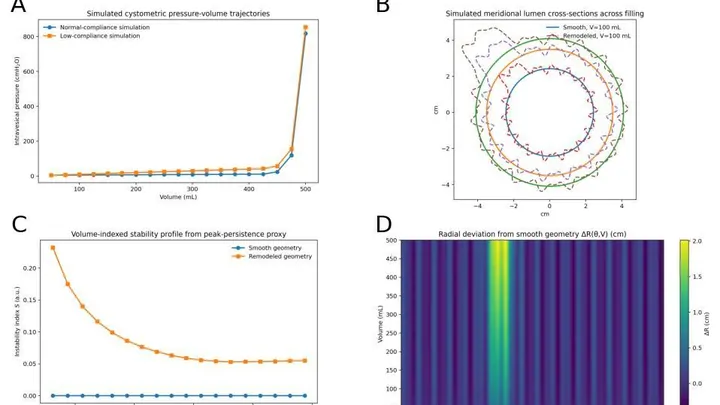
Мочевой пузырь похож на воздушный шарик: пока он наполняется, стенка растягивается, и форма меняется. Врачи обычно следят за давлением внутри и за тем, сколько жидкости вошло, но почти не смотрят на саму геометрию — как именно изгибается поверхность. А ведь неровности могут появиться ещё до того, как испортятся привычные показатели.
Мозг каждого человека покрыт извилинами, как отпечаток пальца — своим неповторимым узором. При деменции этот узор меняется, но у двух похожих болезней, Альцгеймера и деменции с тельцами Леви, изменения почти неотличимы на глаз. Врачам нужен надёжный способ их разделить, ведь лечение разное.
Поиск нового лекарства похож на подбор ключа к замку́. Белок в клетке — замок, а молекула-кандидат — ключ. Нужно понять, подойдёт ли ключ и насколько прочно он сядет. Раньше компьютер перебирал каждый атом в замке и ключе, чтобы это проверить. На один замок уходили часы и даже дни. Миллионы ключей проверить было нереально.
TerraBind меняет подход.
В тонкой алюминиевой плёнке миллионы крошечных зёрен металла прижаты друг к другу, как зёрна в граните. Там, где сходятся три таких зерна, возникает тройной стык — линия, вдоль которой встречаются три границы. Раньше её считали просто местом встречи, но теперь, заглянув в атомный масштаб, учёные увидели: это самостоятельный дефект со своим характером.