Как подружить квантовый мир с молекулярным экспресс
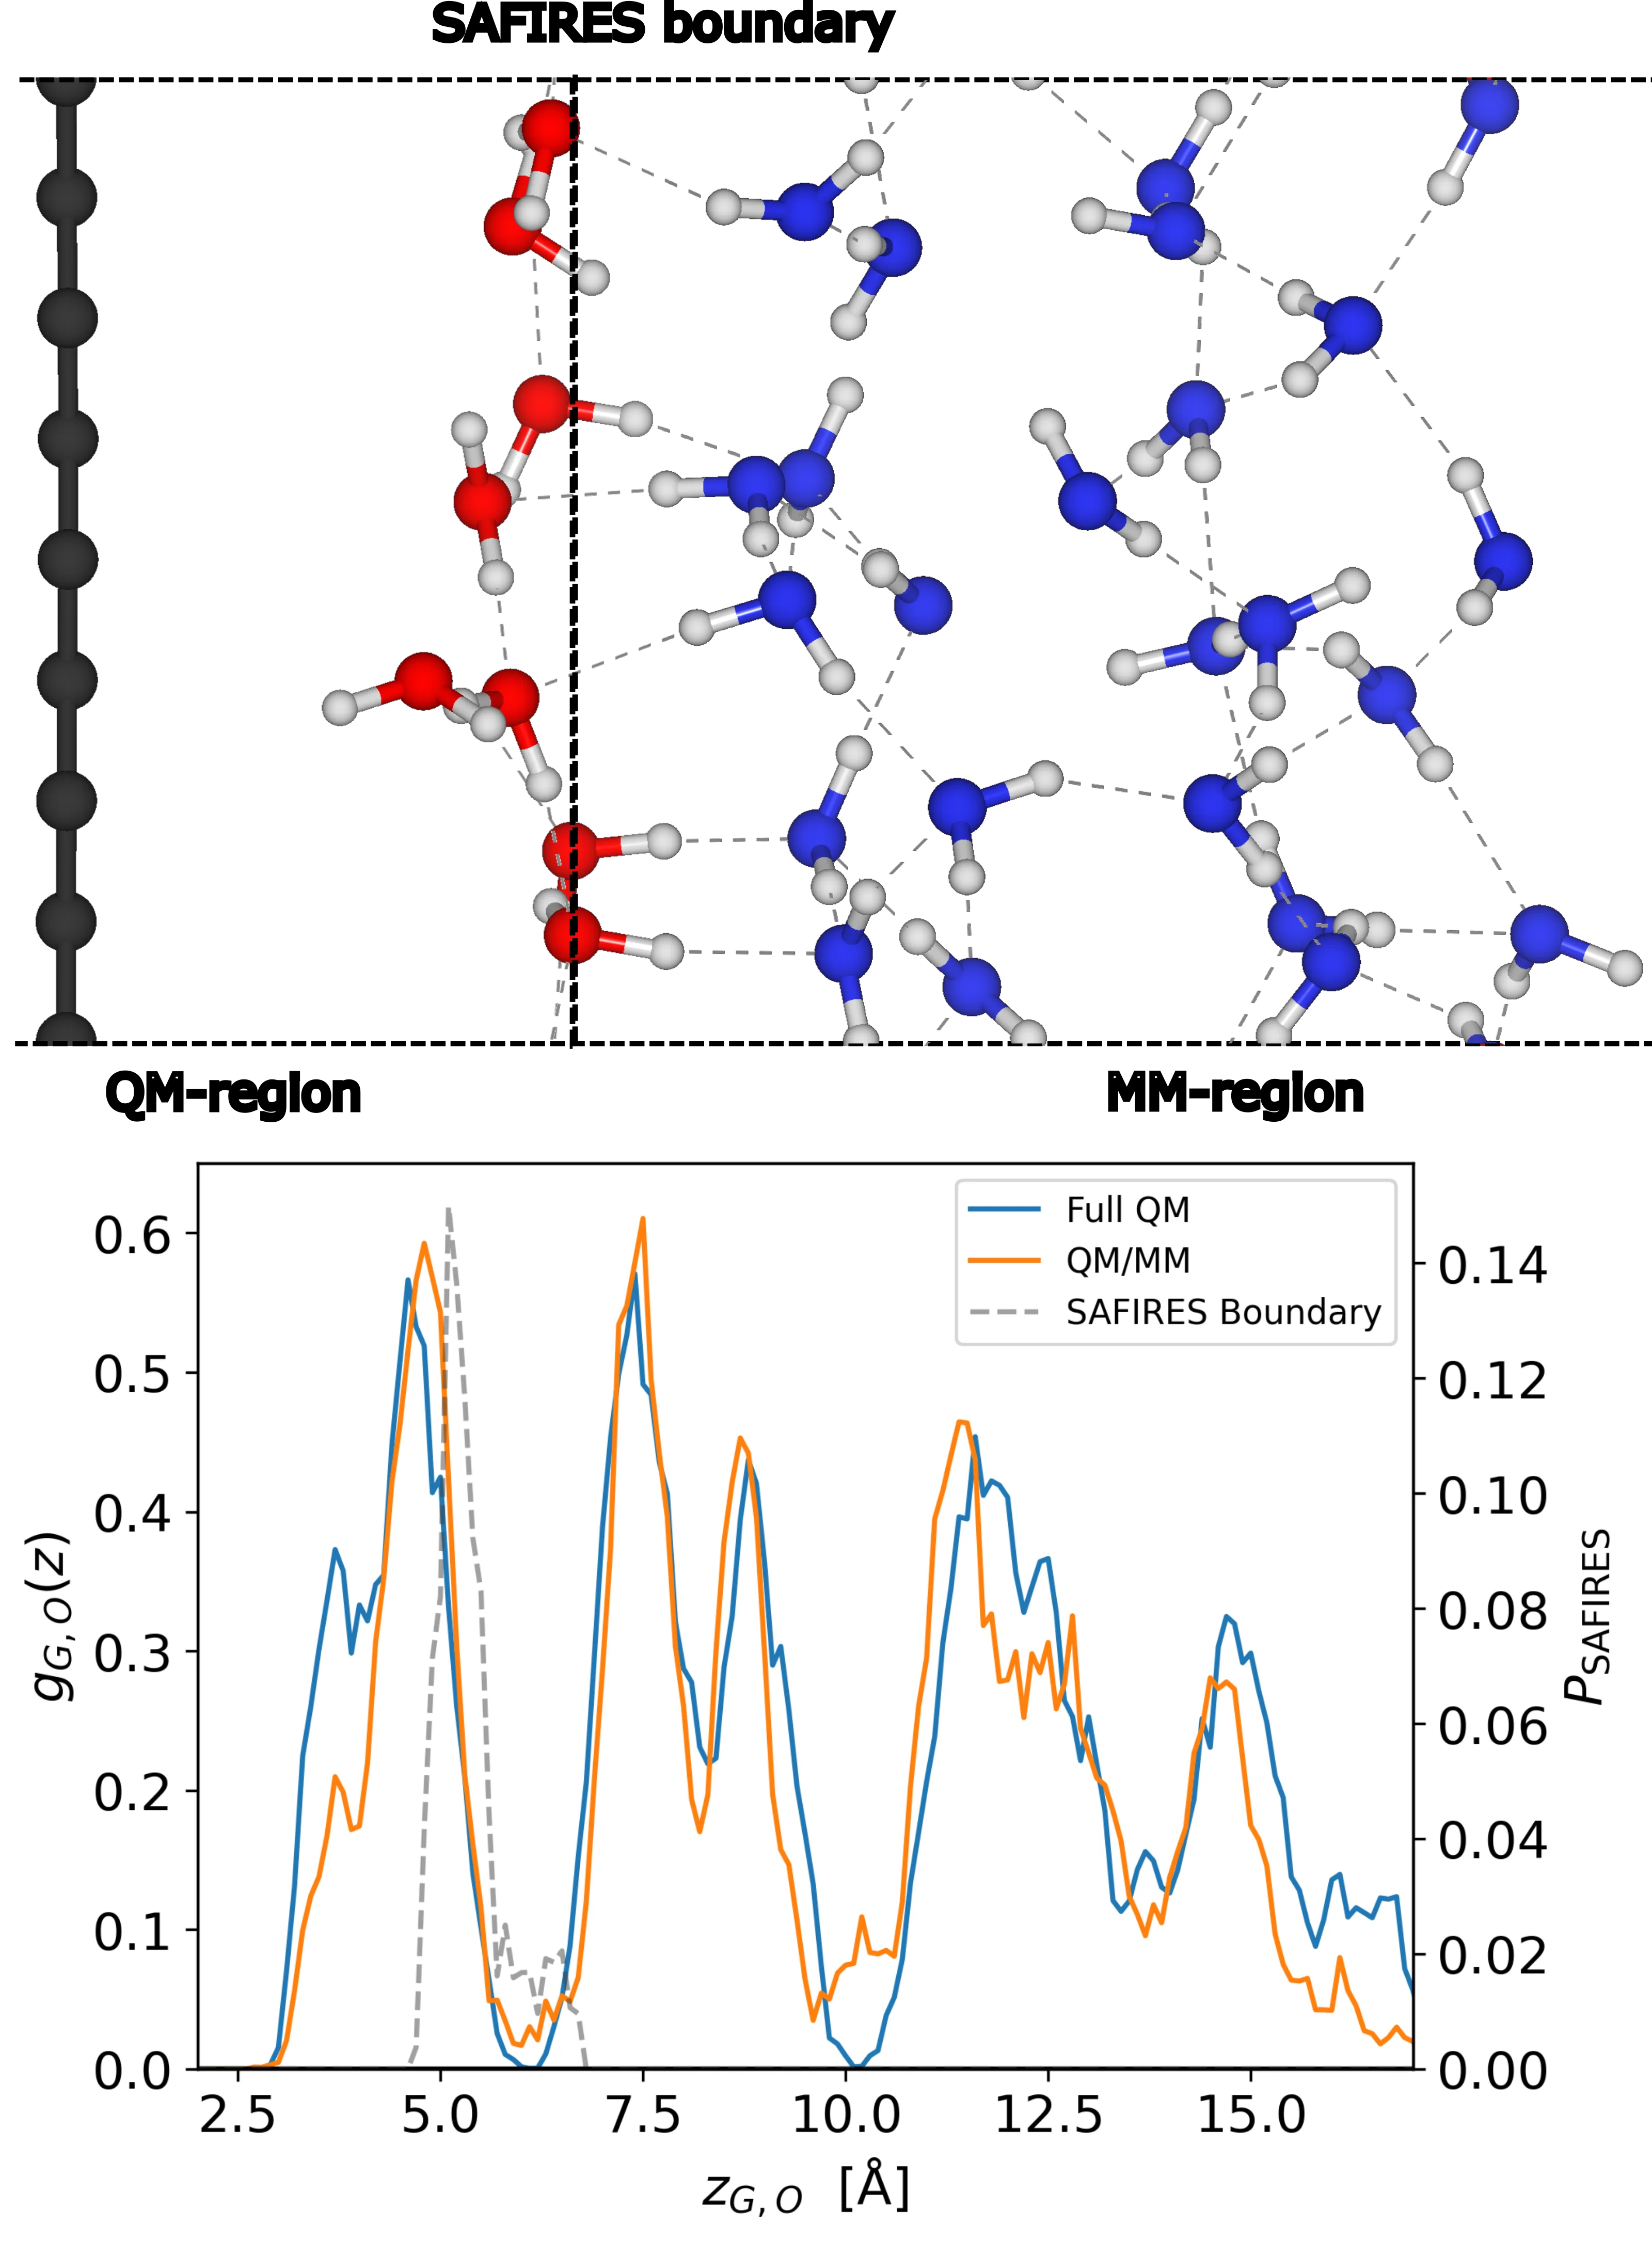
Огромный бассейн с водой. В одном его уголке идёт химическая реакция, которую нужно рассчитать с ювелирной точностью. Но вода вокруг не просто декорация: её молекулы толкаются, притягиваются и влияют на реакцию. Как учесть этот бесконечный хоровод частиц, не утонув в вычислениях? Авторы статьи предлагают решение — гибкий мост между двумя мирами: точной квантовой механикой и быстрой молекулярной механикой.
Квантовая механика похожа на работу часовщика с лупой: каждый электрон на счету, силы между атомами просчитываются до мелочей. Но такой подход быстро «задыхается», если вокруг сотни молекул. Молекулярная механика, наоборот, напоминает взгляд с вертолёта: молекулы — упрощённые шарики с пружинками, считать легко, но тонкости теряются. Новый метод объединяет эти подходы. В центре внимания — небольшой участок, где идёт реакция. Его считают по-квантовому. Вокруг — «море» молекул воды, которое описывают упрощённо, но хитро: каждой молекуле придают не просто заряд, а целый набор электрических «отпечатков» — от простого смещения заряда до сложных узоров. Благодаря этому вода чувствует реакцию, а реакция — воду.
Главная хитрость — как обращаться с бесконечностью. В кристалле или жидкости молекулы повторяются до горизонта, и считать каждую пару бессмысленно. Авторы делят пространство на две зоны. В ближней — всё честно: каждая молекула взаимодействует с квантовым центром и соседями напрямую. В дальней зоне молекулы собирают в группы и заменяют одну на целый «букет» электрических характеристик в одной точке. Это похоже на взгляд на толпу с большого расстояния: лица не разглядеть, но общее движение и гул хорошо передают происходящее. Переход между зонами сглаживают специальной «смягчающей» функцией — чтобы на границе не было резких скачков, как на плохо склеенных обоях.
Итог работы — не просто ещё одна формула, а тщательно выверенный рецепт, где точность квантового расчёта сохраняется, а скорость остаётся приемлемой для больших систем. Проверка показала: результаты совпадают с чисто квантовыми расчётами там, где это можно проверить, но охватывают гораздо больший объём. Такой подход позволяет рассмотреть каждый лист на дереве, не подходя к нему вплотную, а просто глядя из окна. Он пригодится для моделирования катализа, растворения лекарств или поведения воды в живых клетках — везде, где важна каждая молекула воды, но считать их все «в лоб» невозможно.
Оригинальная аннотация
как её написали авторы, на английском arXiv:2605.09752
A general polarizable embedded (PE) quantum mechanics/molecular mechanics scheme for periodic systems is presented, describing mutual polarization of the two subsystems. The QM system, described with density functional theory (DFT), is coupled to a single center multipole expansion (SCME) model, characterising H$$_2$$O molecules in the MM region. In SCME the H$$_2$$O molecules are ascribed anisotropic dipole and quadrupole polarizabilities and permanent multipoles up to and including the hexadecapole. Our embedding scheme illustrates a smooth and efficient convergence pattern of the periodic interaction potential by introducing a single and clustered multipole expansion points in the far-field. By choosing the near- and far-field expansion of the potential carefully the PE-QM/MM calculation matches the level of accuracy of a the QM calculation. In the short range, the electrostatic interaction between the QM and MM subsystems is damped with a real-space and pair-wise isotropic damping functions - resulting in a screened interaction and preventing over-polarization. In molecular dynamics simulations the two subsystems are separated with the elastic scattering assisted flexible inner region [Kirchhoff et. al. JCTC, 2021, 17, 9, 5863] - ensuring a smooth transition in the radial distribution at the boundary between the two subsystems.
Молекула воды может иметь до 16 электрических «отпечатков» разной формы — от простого смещения заряда до сложного узора, напоминающего цветок с шестью лепестками.