Una red neuronal aprende a leer moléculas por su firma de carbono exprés
Cada átomo de carbono en una molécula lleva consigo un pasaporte: la energía con la que sus electrones más profundos se mantienen en sus orbitales. Esta energía responde con sensibilidad a los vecinos: si aparece un oxígeno cerca o un doble enlace, la cifra del pasaporte cambia. Los químicos llevan mucho tiempo midiendo estas energías con rayos X, pero calcular cada molécula nueva consume horas de tiempo de computación.
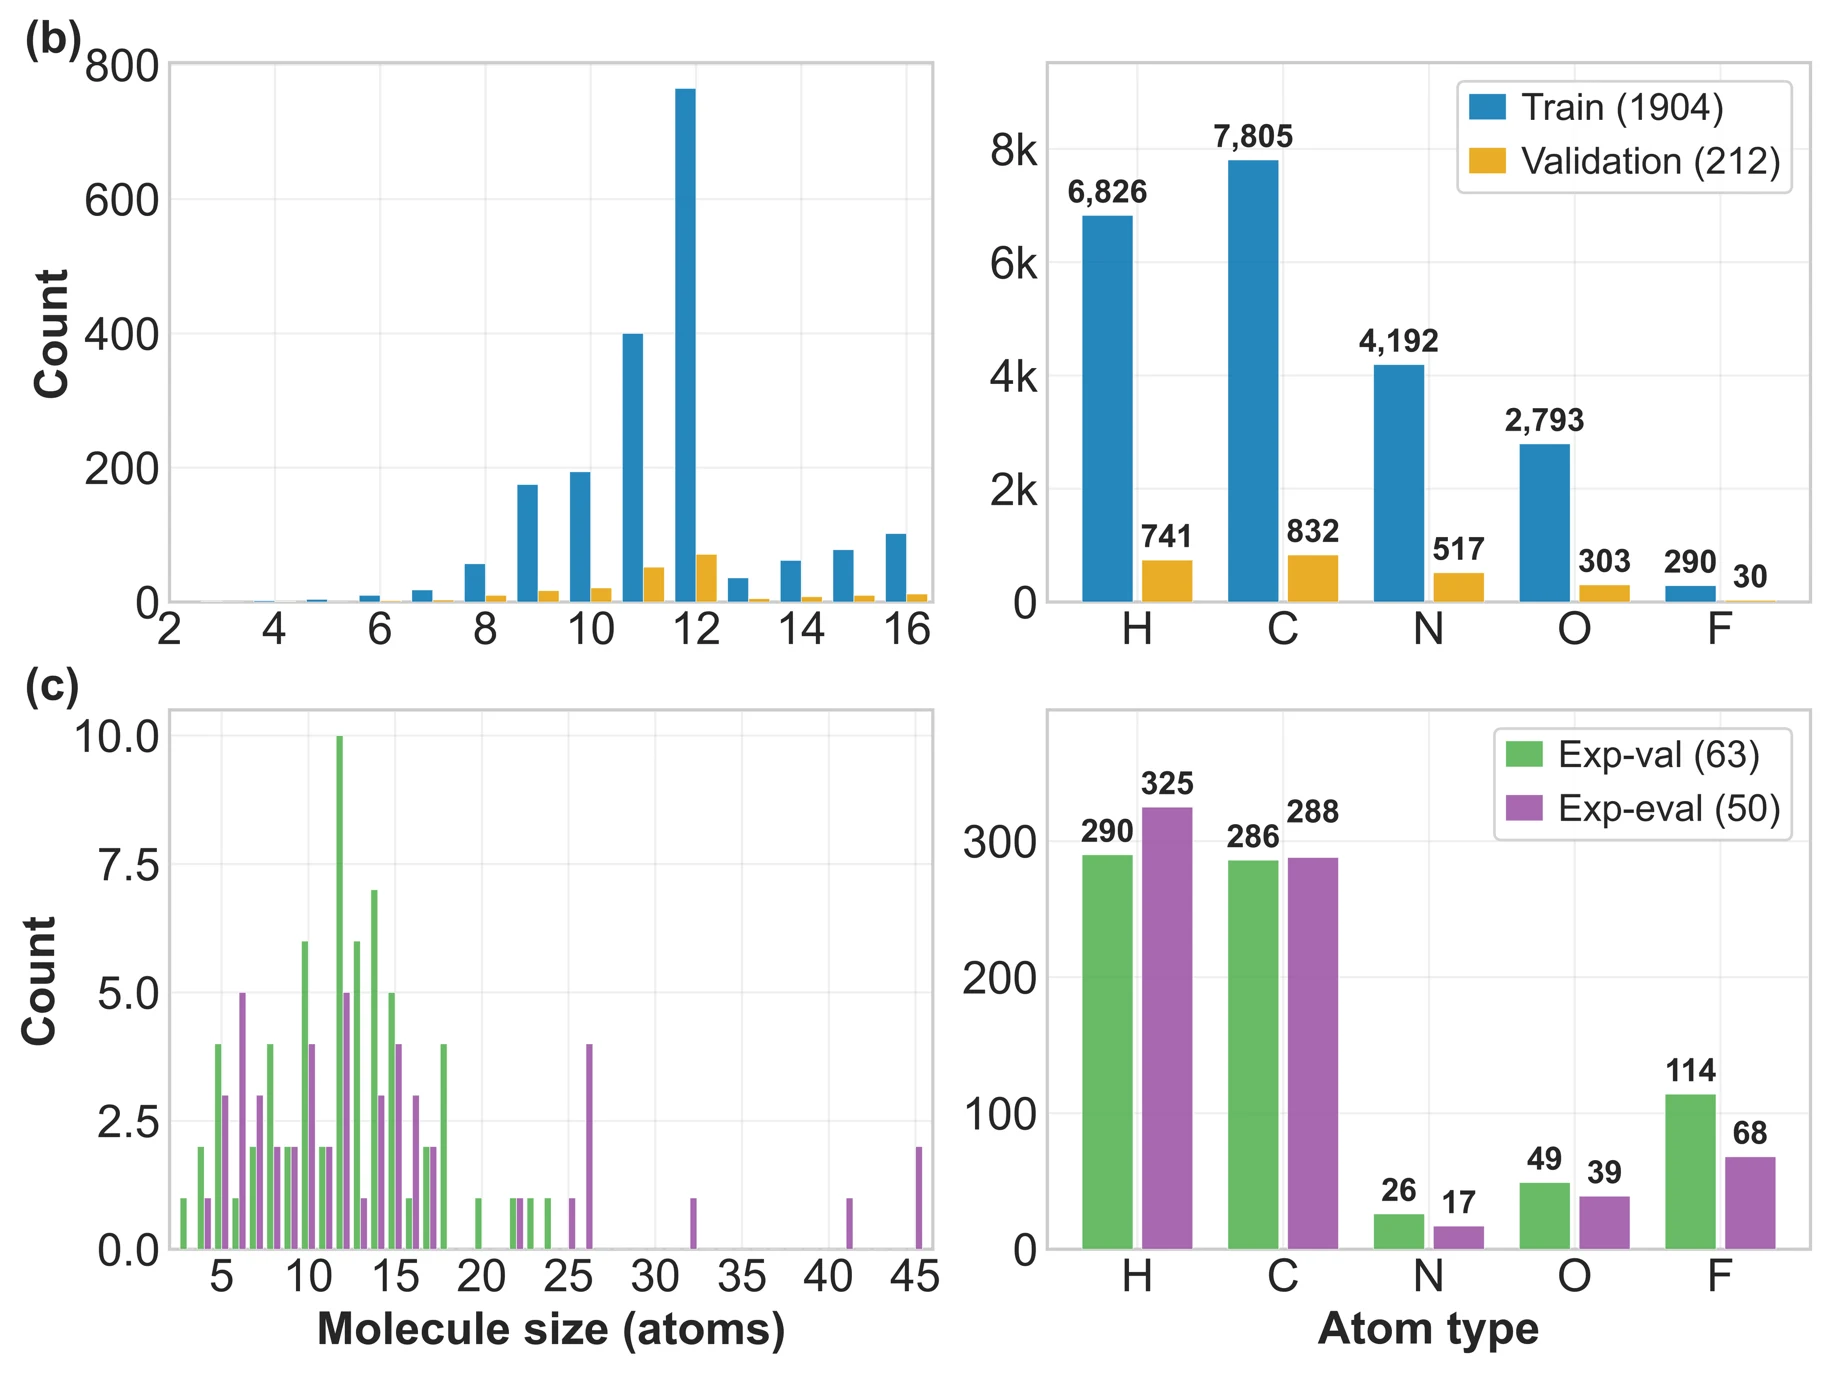
El nuevo modelo funciona como un archivero experto que, con una sola fotografía de un edificio, determina al instante la resistencia de los cimientos. Ve la molécula no como un revoltijo de bolas, sino como un grafo: una red donde los átomos son nodos y los enlaces son aristas. La red neuronal se entrenó con 8637 centros de carbono en 2116 moléculas de entre 4 y 16 átomos, utilizando datos de la teoría del funcional de la densidad multiconfiguracional (un método cuántico de cálculo complejo). En la prueba con 570 mediciones reales en 113 moléculas —algunas de hasta 45 átomos—, el error medio fue de 0,33 electronvoltios. Esto es aproximadamente una centésima de la energía de la luz visible.
La peculiaridad del modelo son las características de los nodos con sentido químico, que reducen la dependencia de la profundidad del intercambio de mensajes en el grafo. En términos sencillos, la red neuronal no necesita "preguntar" muchas veces a los vecinos lejanos para entender el entorno de un átomo. Es como si uno determinara el estado de ánimo de una persona no por toda la cadena de sus conversaciones, sino por unas pocas palabras clave.
El modelo también es robusto ante geometrías distorsionadas, como las que surgen por vibraciones térmicas o en las primeras etapas de una reacción química. Se probó con tautómeros de avobenzona (45 átomos), una molécula que cambia la posición de un átomo de hidrógeno y está relacionada con la protección contra la radiación ultravioleta. La red neuronal distinguió al instante las formas y dio energías acordes con el experimento. Así se abre el camino hacia el cribado rápido de fármacos y materiales.
Y hay algo curioso: el pasaporte del carbono cambia en varios electronvoltios según los vecinos, lo que basta para distinguir el grafito del diamante solo con el espectro de rayos X.
Resumen original
tal como lo escribieron los autores, en inglés arXiv:2604.27070
Graph neural networks are promising architectures for fast, accurate and transferable predictions of core-electron binding energies, which depend on the local bond environment. Here we present a graph neural network model for predicting carbon 1s core-electron binding energies in organic molecules. The model is trained with multiconfiguration pair-density functional theory on 8637 carbon atoms in 2116 molecules with 4-16 atoms and evaluated against 570 experimental values in 113 different molecules containing 3-45 atoms. Previous work benchmarked a mean absolute error of 0.27 eV to experiment for the training data level of theory [J. Phys. Chem. A 2025, 129, 36, 8419-8431] and the present model demonstrates an experimental evaluation error of 0.33 eV with good size transferability to larger organic molecules. An equivariant graph neural network is benchmarked against its rotationally invariant analogue and a model comprised of the smooth overlap of atomic positions descriptors and kernel ridge regression for training data efficiency and stability to non-equilibrium geometries absent from the training data. All models show good training data efficiency and the graph based models have improved transferability to non-equilibrium geometries. The use of chemically informed, graph-normalized node features reduces the graph neural network's dependence on message passing depth. A case study on the 45 atom avobenzone tautomers demonstrates the model's ability for instant and precise analysis of complex molecules. The software and data are provided by the open-source AugerNet package at https://doi.org/10.5281/zenodo.19689244.
La energía de los electrones de core del carbono cambia en varios electronvoltios según los vecinos, lo que basta para distinguir el grafito del diamante solo con el espectro de rayos X.