Apprendre à une IA à lire les molécules comme une partition express
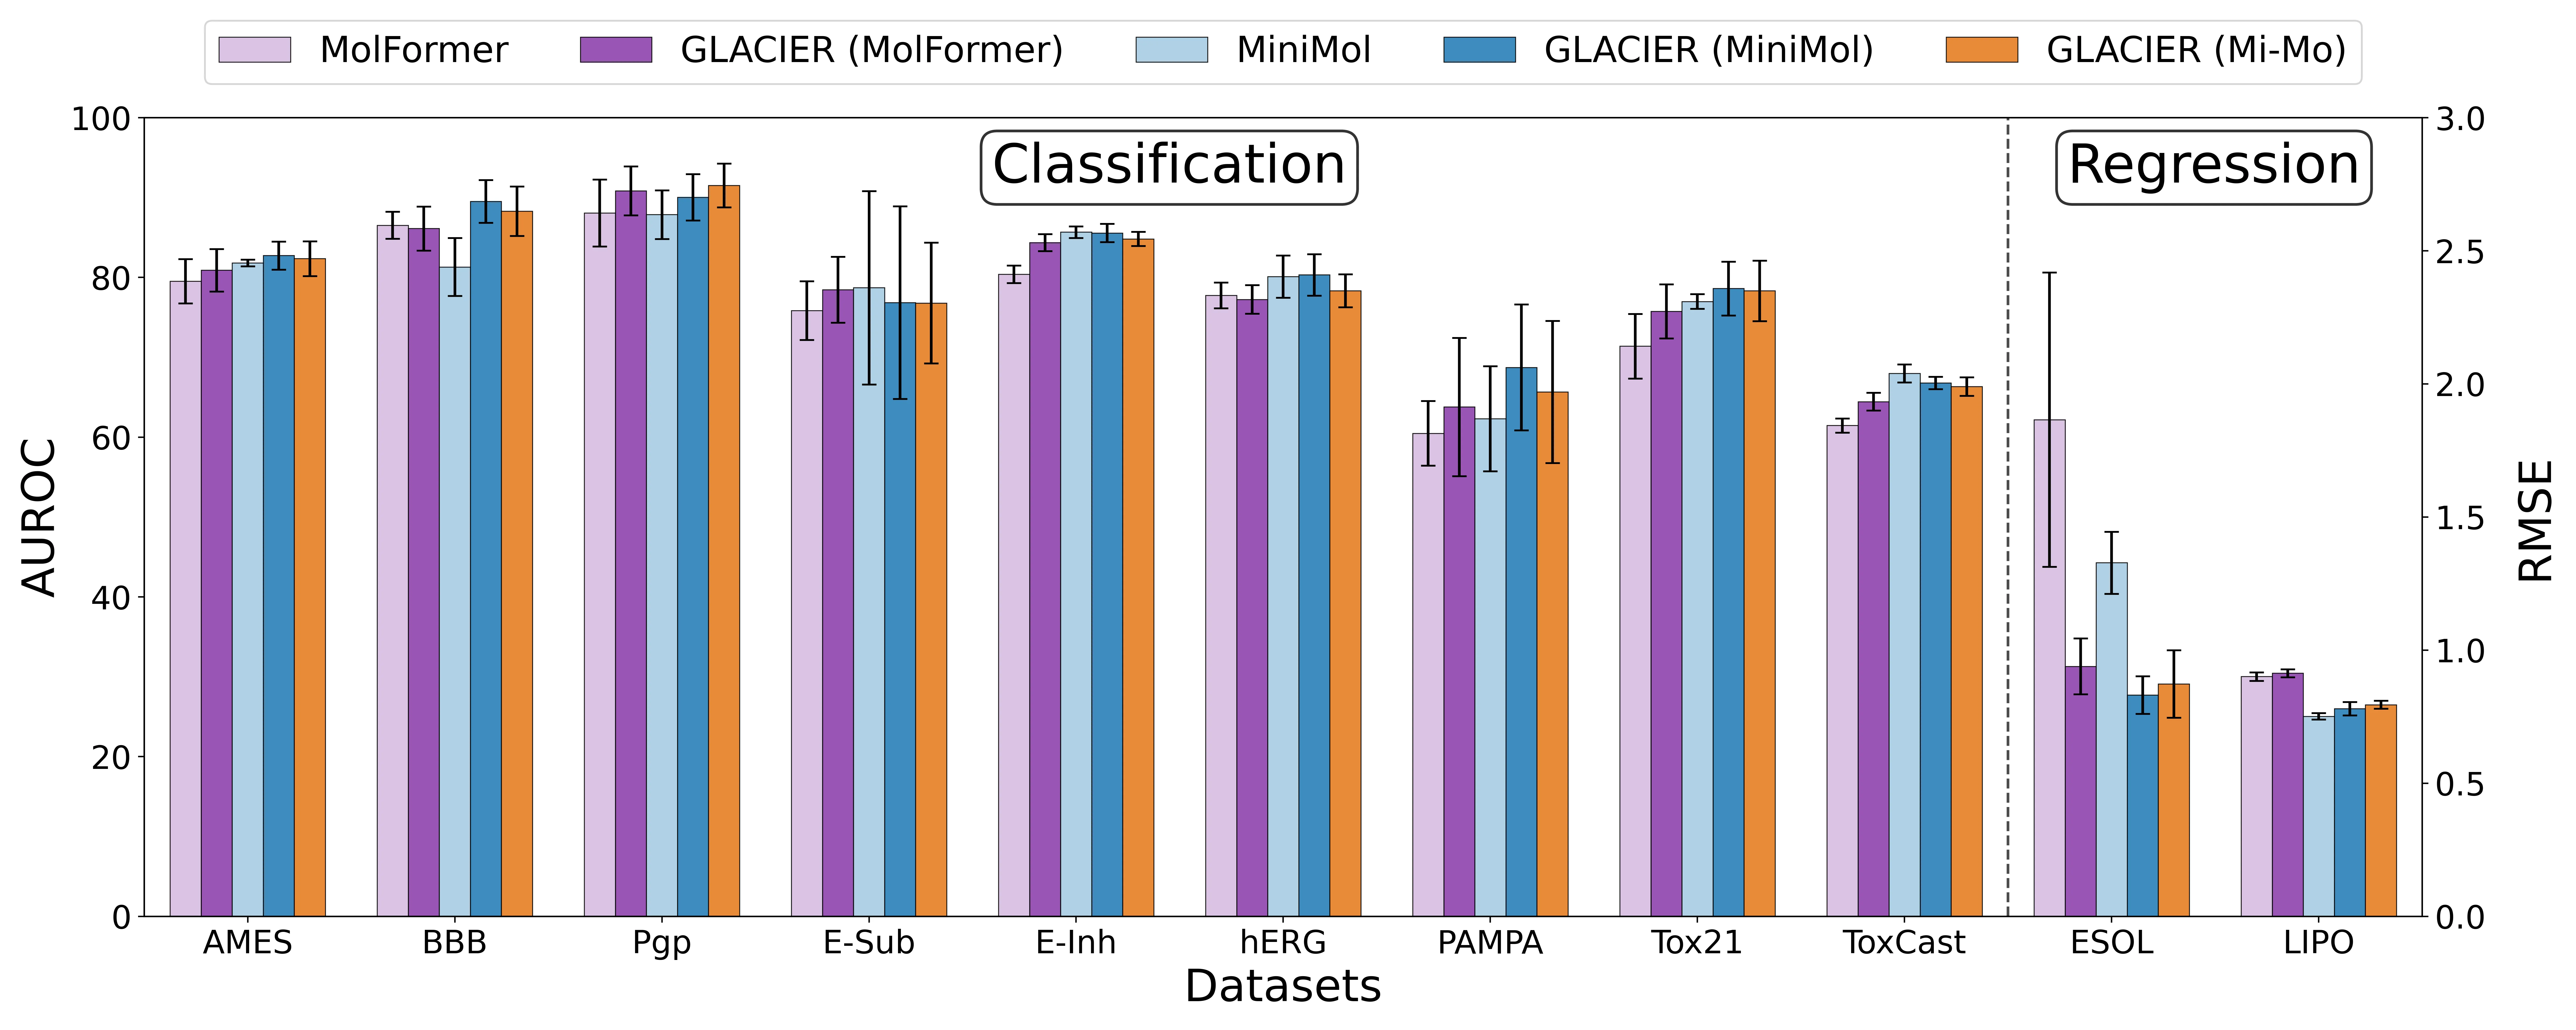
Chercher la bonne molécule parmi des milliards de possibilités, c'est un peu comme chercher un grain de riz dans un sac de riz. Pour ne pas tout éplucher à la main, les chimistes font de plus en plus appel aux réseaux de neurones. Mais les grands modèles exigent des ordinateurs puissants, et les petits manquent souvent de vision d'ensemble.
GLACIER résout ce problème à la manière d'un élève doué qui apprend auprès de plusieurs mentors. D'abord, trois « yeux » du modèle observent la molécule sous des angles différents : l'un la voit comme un graphe (un schéma avec des atomes comme sommets et des liaisons comme arêtes), le deuxième la lit comme une chaîne SMILES (une sorte de code-barres moléculaire), et le troisième évalue les paramètres physico-chimiques — taille, charge, solubilité. Ensuite, ces trois regards fusionnent en un portrait unique de la molécule grâce à un appareil mathématique inspiré de la géométrie de Finsler (c'est comme mesurer des distances non pas en ligne droite, mais le long d'un sentier de montagne sinueux).
À la dernière étape, les enseignants entrent en jeu : les grands modèles MiniMol et MolFormer, déjà entraînés sur d'immenses ensembles de données. L'élève GLACIER ne se contente pas de copier leurs réponses ; grâce à un mécanisme d'apprentissage contrastif, il apprend à rapprocher dans son espace interne les molécules qui sont semblables par essence, et à éloigner celles qui sont différentes. Ainsi naît un modèle compact mais très précis, capable de prédire les propriétés des substances sans calculs lourds.
Au final, un seul outil léger remplace un ensemble encombrant de programmes, accélérant la recherche de nouveaux matériaux et médicaments. Le grain de riz dans le sac peut désormais être trouvé non pas à tâtons, mais grâce à une description précise.
La chaîne SMILES de l'eau ordinaire s'écrit simplement « O », et celle de l'aspirine « CC(=O)OC1=CC=CC=C1C(=O)O ». En somme, c'est une molécule écrite avec des lettres et des chiffres, comme un mot dans une langue chimique.