Как сплав из семи металлов обретает память экспресс
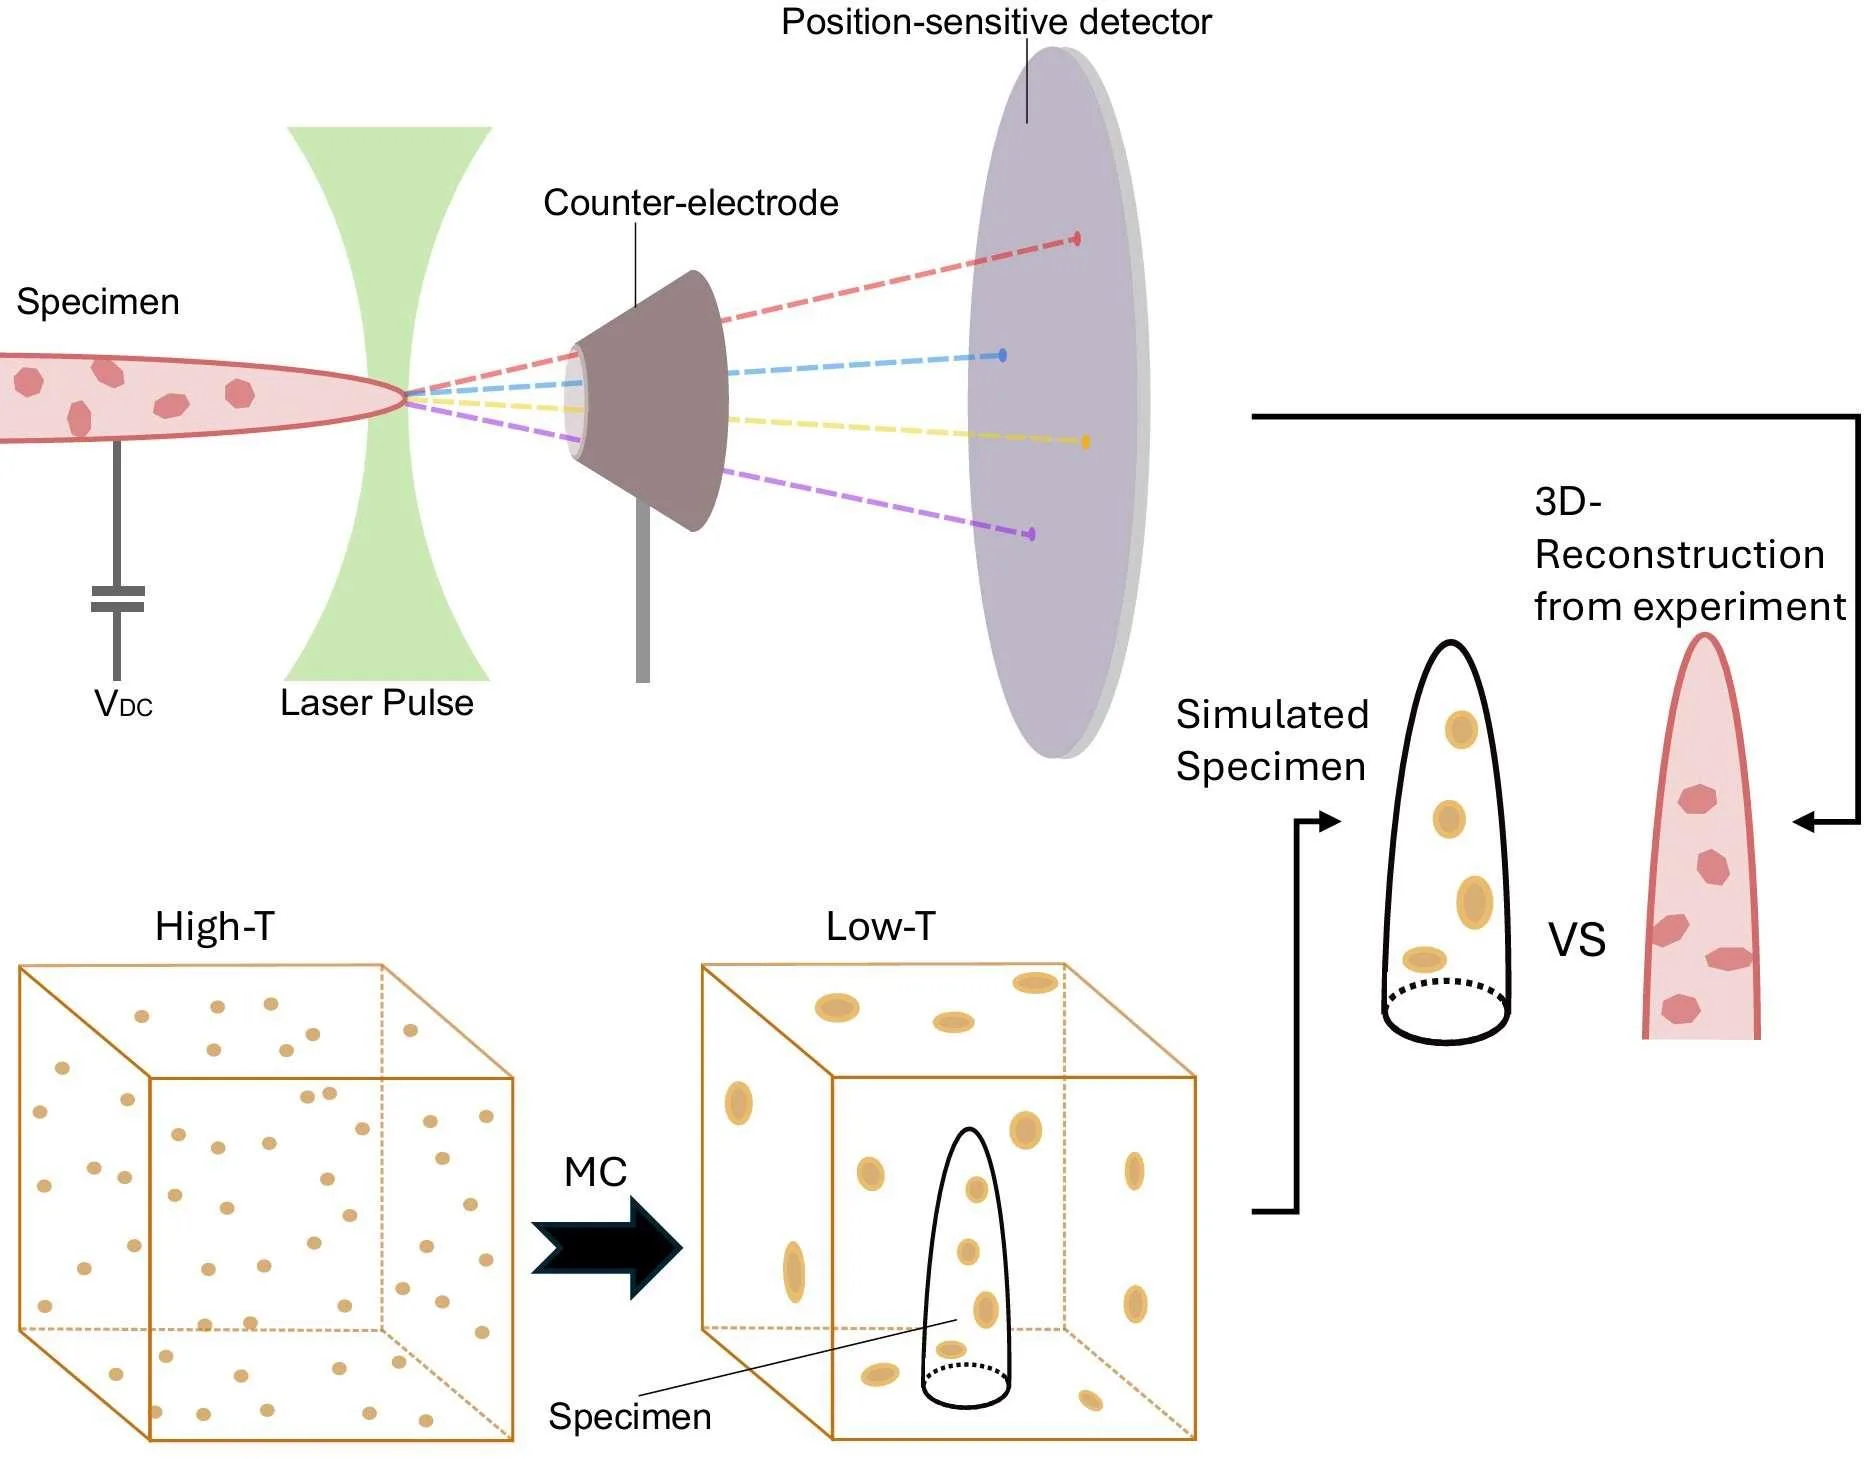
Сплав из семи металлов — это как команда, где каждый игрок тянет одеяло на себя. Атомы железа, кобальта, никеля, алюминия, титана, тантала и ванадия могут встать в строгий узор, а могут разбежаться по случайным местам. От этого зависит, будет ли материал прочным, как сталь, или лёгким, как алюминий. Учёные хотят заранее знать, какой узор выберут атомы, чтобы создавать сплавы с нужными свойствами.
Обычные компьютерные расчёты слишком медленны, чтобы проследить, как атомы перестраиваются в течение долгого времени. Поэтому авторы применили машинное обучение: алгоритм учится на примерах и потом предсказывает поведение атомов гораздо быстрее. Они сравнили несколько типов таких алгоритмов на данных о 10 тысячах атомных конфигураций. Оказалось, что одни алгоритмы точнее, другие — быстрее, а третьи лучше улавливают, как атомы влияют друг на друга на расстоянии.
Ещё исследователи проверили, насколько важно учитывать, что атомы слегка смещаются и решётка как бы дышит. Оказалось, что если не давать атомам возможность расслабиться после укладки, прогнозы становятся хуже. Теперь у материаловедов есть руководство, как выбрать подходящий алгоритм для моделирования высокоэнтропийных сплавов. Это приближает создание материалов, которые будут служить в реактивных двигателях или ядерных реакторах, где обычные сплавы быстро разрушаются.
Оригинальная аннотация
как её написали авторы, на английском arXiv:2603.21207
Tailoring the performance of next-generation high entropy materials requires a deep understanding of the competition between entropy-driven random solid solution and enthalpy-driven chemical ordering. Investigating such order and disorder complexity demands atomistic simulations that achieve high accuracy, efficiency, and generalizability across vast spatial, temporal, and especially chemical scales. While machine learning (ML) interatomic potentials have transformed molecular dynamics, they remain limited in capturing diffusion-driven chemical evolution over long timescales. The recently introduced SMC-X method brings exciting opportunities. Realizing its full potential requires a comprehensive study, which is the focus of this work. To assess model performance, we systematically benchmark invariant and equivariant architectures using a density functional theory dataset of more than 10,000 configurations spanning seven elements: Fe, Co, Ni, Al, Ti, Ta, and V. To understand the roles of pairwise and higher-order interactions, we decouple their contributions across chemical space using an explainable machine learning approach. We also examine the impact of lattice relaxation by comparing models trained on datasets with and without structural relaxation. Our results clarify how to choose ML surrogate models for Monte Carlo simulations, bridge the gap between theory and experiment, and lay a foundation for establishing ML-accelerated Monte Carlo as a computational microscope for chemical complexity.
Высокоэнтропийные сплавы иногда называют «коктейльными сплавами»: смешивают пять и более металлов в почти равных пропорциях, и получается материал с неожиданными свойствами — например, одновременно прочный и пластичный.