Орбитальный граф: как нейросеть читает запутанность электронов ✛
Контекст
Вычислительная химия разрывается между скоростью и точностью: классические методы быстры, но не описывают сильную корреляцию, а многоконфигурационные подходы точны, но экспоненциально дороги. Машинные межатомные потенциалы (MLIP) научились предсказывать поверхности потенциальной энергии, но обычно игнорируют явную электронную структуру и статическую корреляцию. Рядом с этой работой в архиве лежат исследования по предсказанию свойств материалов без лаборатории, по машинному обучению обменных связей в кристаллах и по нейросетевым потенциалам, чувствующим напряжение в деталях. OrbGNN идёт в русле волновых ML-моделей, но смещает фокус с атомных координат на орбитальные взаимодействия, открывая путь к описанию многоконфигурационных эффектов.
Методы
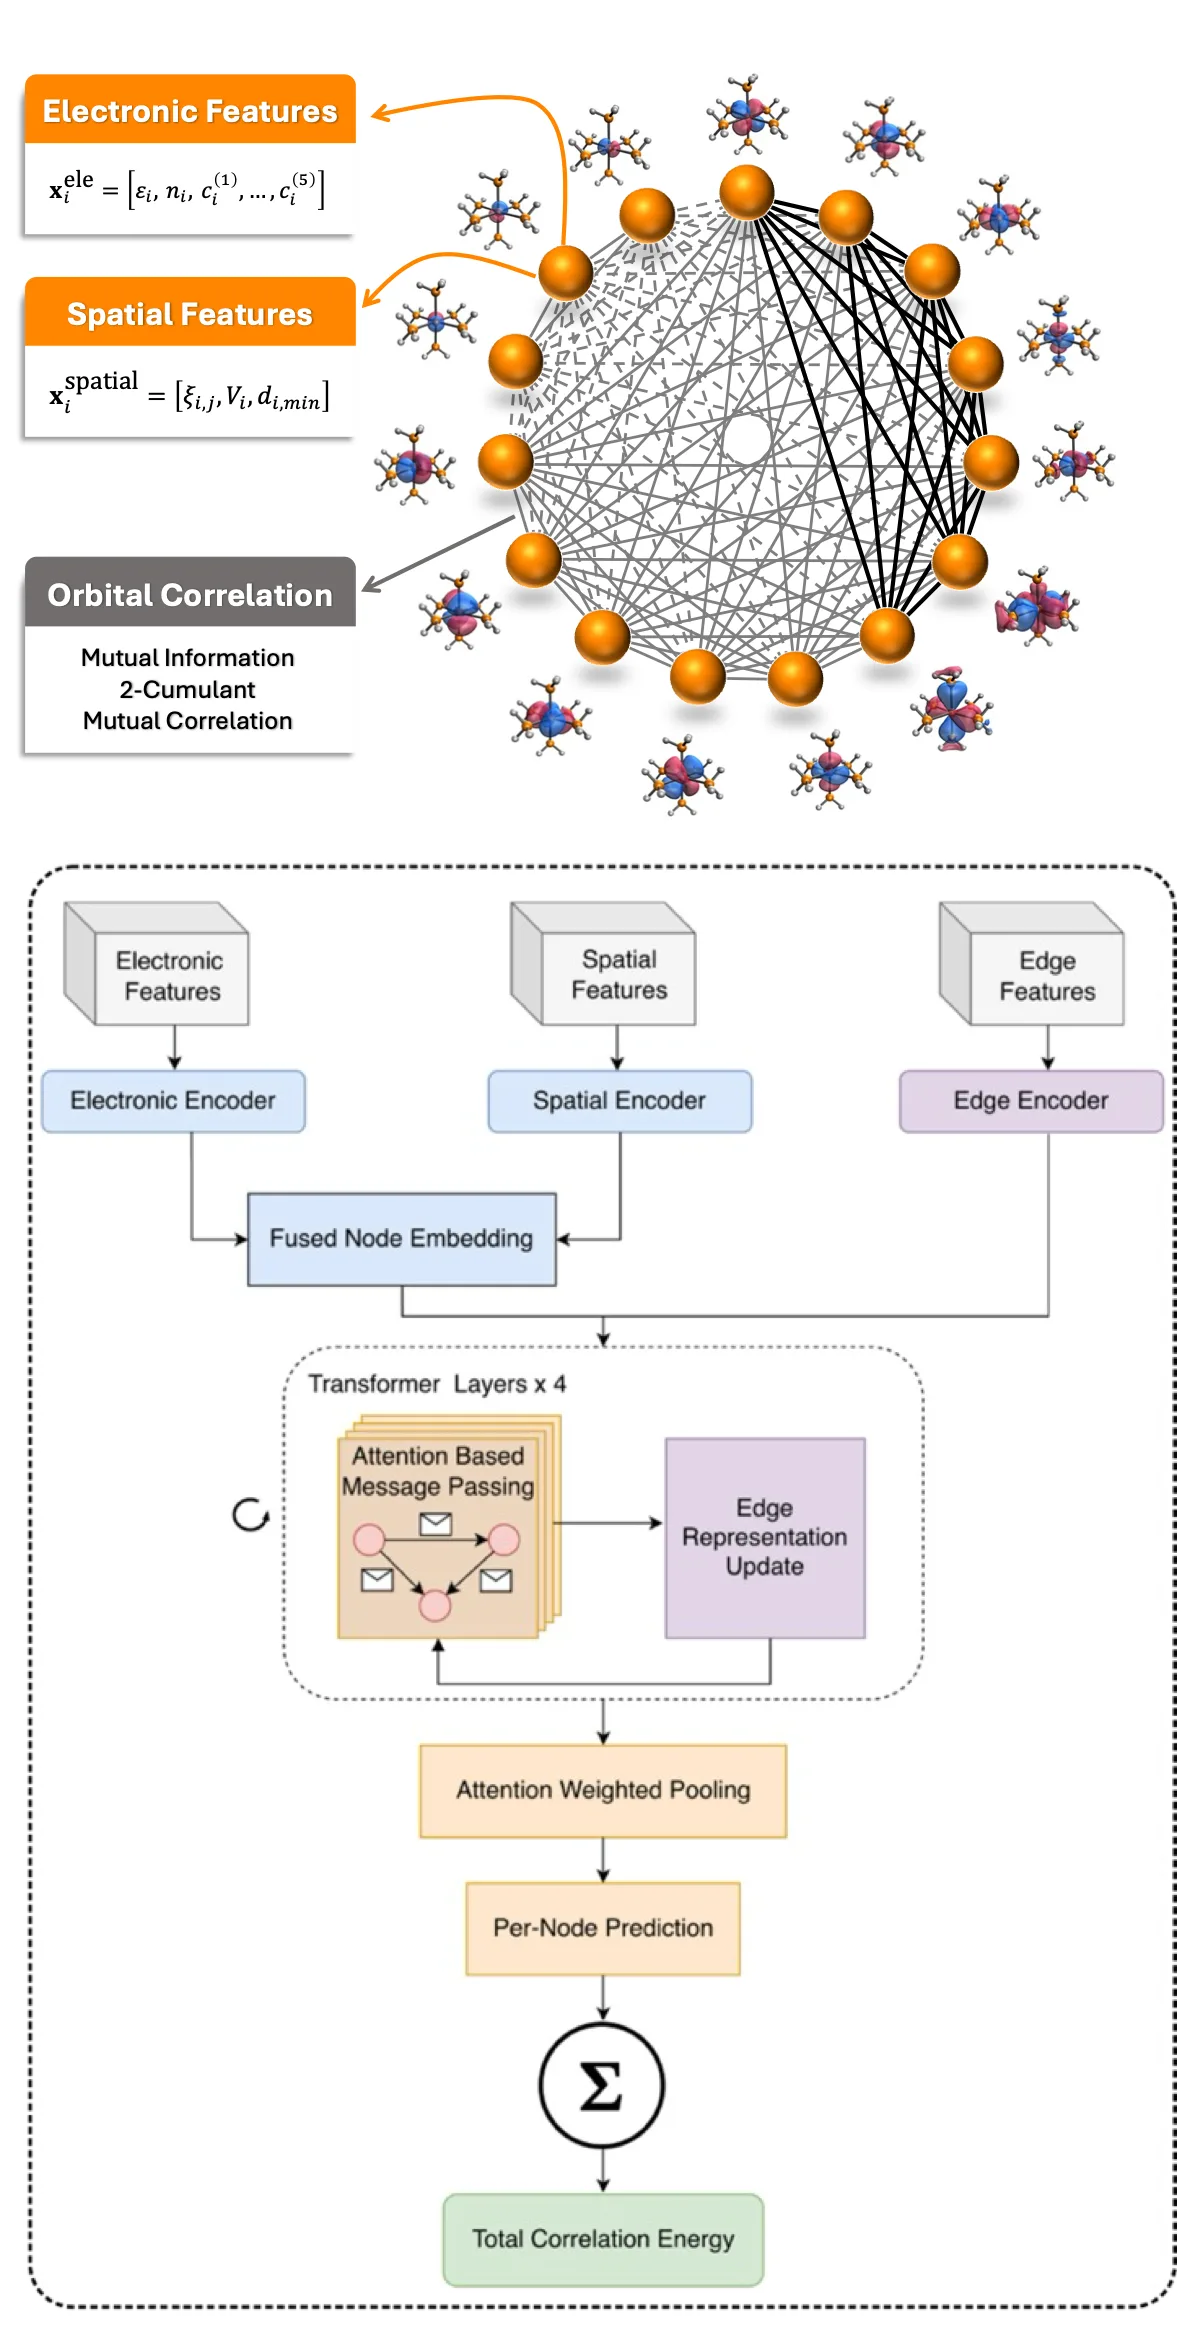
Авторы строят орбитальный граф для каждой молекулы: узлы — молекулярные орбитали с признаками (энергия Хартри–Фока, числа заполнения натуральных орбиталей из DMRG, вклады атомных орбиталей, расстояние от центроида орбитали до ближайшего ядра, взвешенный ядерный потенциал). Рёбра кодируют парную орбитальную связность через три метрики: взаимную информацию, норму двухчастичного кумулянта и взаимную корреляцию. Архитектура — графовый трансформер с двунаправленной передачей сообщений и вниманием. Обучающие данные генерируются расчётами DMRG (размерность связи 100 для двухатомных, 200 для комплексов железа) с базисами ANO-RCC. Целевые значения — разность энергий CASSCF/CASPT2 и Хартри–Фока, то есть вклад корреляции. Для диссоциации N2 взято 500 геометрий (0.7–2.8 Å), для 18 двухатомных молекул — по 100 геометрий на молекулу, для пяти комплексов Fe(II) — по 25 геометрий растяжения связей Fe–L.
Результаты
На кривой диссоциации N2 все три метрики связности дают среднюю абсолютную ошибку (MAE) ниже 0.38 мЭх (субхимическая точность): кумулянт — 0.2038 мЭх, взаимная корреляция — 0.2052 мЭх, взаимная информация — 0.2473 мЭх. Ошибки выше на коротких связях (до 1.1 Å), где запутанность мала. Для 18 двухатомных молекул общая MAE составила 0.742 мЭх (ANO-RCC-MB) и 0.773 мЭх (ANO-RCC-DZ), причём точность сохраняется для разных типов связи. Для пяти октаэдрических комплексов [Fe(L)6]2+ (L = NH3, CO, HCN, CNH, PH3) OrbGNN предсказал спиновые щели с MAE менее 1 ккал/моль, правильно воспроизведя порядок высокоспиновых и низкоспиновых состояний. Модель обучалась на активных пространствах разного размера (от CAS(6,5) до CAS(10,12)) и продемонстрировала способность улавливать динамическую корреляцию, не имея явных признаков виртуальных орбиталей.
Значение
OrbGNN показывает, что орбитальные графы с метриками запутанности несут достаточно информации для предсказания энергии корреляции даже в сильно коррелированных системах. В отличие от соседних работ, которые опираются на атомные координаты или универсальные потенциалы, здесь представление строится непосредственно из волновой функции, что делает модель физически прозрачной и переносимой. Это первый шаг к замене дорогих многоконфигурационных расчётов быстрой суррогатной моделью для скрининга переходных металлов и процессов разрыва связей.
Развитие
Ближайшие шаги — расширение обучающих данных за пределы локальных сканов поверхности потенциальной энергии: разнообразные металлы, степени окисления, лиганды и размеры активных пространств. Планируется автоматический поиск активных пространств и интеграция с эквивариантными MLIP для одновременного обучения атомной и электронной структуры. Возможно добавление информации о виртуальных орбиталях для улучшения предсказаний CASPT2.
Влияние
Метод может ускорить высокопроизводительный скрининг комплексов переходных металлов и катализаторов, где важна точность спиновых состояний. Также он создаёт основу для гибридных моделей, объединяющих MLIP и волновые функции.
Следующие шаги
Расширить датасет на комплексы с разными металлами и лигандами, внедрить автоматический выбор активного пространства, проверить переносимость на возбуждённые состояния и реакции с разрывом связей.
Ключевые проблемы
Работа напрямую адресует проблему масштабируемости многоконфигурационных методов: как предсказывать энергию сильной корреляции без экспоненциального роста стоимости. Остаётся открытым вопрос о переносе модели на системы с большим числом сильно коррелированных орбиталей и о включении динамической корреляции без явных виртуальных орбиталей.
Взгляд машины знаний
Этот раздел адресован автору работы и его коллегам. Соседние работы нашёл смысловой поиск по нашему архиву — не по совпадению слов, а по смыслу. Мы не рецензируем: мы показываем поле вокруг.
Что сделано в работе
В работе представлена OrbGNN — графовая нейросеть, предсказывающая энергию статической электронной корреляции по орбитальным графам, где узлы — молекулярные орбитали, а рёбра — меры запутанности (взаимная информация, двухчастичный кумулянт, взаимная корреляция). Модель обучена на данных DMRG для диссоциации N2, 18 двухатомных молекул и пяти комплексов железа(II), достигая ошибок ниже химической точности (менее 1 ккал/моль для спиновых щелей).
В чём сила
Перенос фокуса с атомных координат на орбитальные взаимодействия и квантовую запутанность позволяет модели явно улавливать статическую корреляцию, что открывает путь к описанию многоконфигурационных эффектов, недоступных обычным MLIP.
Куда можно двигаться
- Может быть интересно посмотреть, как идеи предсказания свойств материалов без лаборатории из работы 2503.03837 можно адаптировать для расширения OrbGNN на более широкие классы соединений, используя орбитальные признаки вместо атомных.опора: Научное Лего: как графовые нейросети предсказывают свойства материалов без лаборатории arXiv:2503.03837
- Рядом лежит ход из работы 2606.28458 по машинному обучению обменных связей в кристаллах: можно попробовать перенести орбитальные графы на периодические системы, где важны магнитные взаимодействия.опора: Магнитный балет кристаллов: ИИ подслушивает углы обменных связей arXiv:2606.28458
- Возможно, пригодится опыт работы 2606.08287 по чувствительным к напряжению нейросетевым потенциалам — добавить в признаки OrbGNN информацию о геометрических искажениях, чтобы улучшить описание спиновых переходов в комплексах переходных металлов.опора: Нейросеть, предсказывающая механические напряжения в деталях произвольной геометрии arXiv:2606.08287
Что можно попробовать
- Апробировать перенос обученной OrbGNN на комплексы других переходных металлов, используя в качестве отправной точки предсказание свойств материалов без лаборатории из 2503.03837.
- Проверить, улучшит ли точность для растянутых связей добавление признаков, описывающих виртуальные орбитали, по аналогии с учётом поляризации в 2606.16922.
- Использовать метрики запутанности для кластеризации орбиталей и построения иерархических графов, вдохновляясь чтением молекул по углеродной подписи из 2604.27070.
Работы рядом в нашем архиве
- Нейросеть учится читать молекулы по углеродной подписиблизость 0.63
- Магнитный балет кристаллов: ИИ подслушивает углы обменных связейблизость 0.55
- Карта возраста мозгаблизость 0.55
- Нейросеть на слух: как измерить энергию частицы в шуме коллайдераблизость 0.55
- Нейросеть как картограф гравитации: точная карта распределения тёмной материи в галактикахблизость 0.54
- Нейросеть, предсказывающая механические напряжения в деталях произвольной геометрииблизость 0.54
- Научное Лего: как графовые нейросети предсказывают свойства материалов без лабораторииблизость 0.53
Ближайшая работа архива — 0.63 по смысловой близости. Обычный для нашего корпуса уровень.
Ошибка предсказания спиновых щелей для комплексов железа составила менее 1 ккал/моль — это примерно энергия, выделяемая при сгорании одной спички, распределённая на моль вещества.
Ключевые числа
- субхимическая точность: менее 1 кДж/моль (0.38 мЭх)
- MAE для N2 (кумулянт): 0.2038 мЭх
- MAE для 18 двухатомных (ANO-RCC-DZ): 0.773 мЭх
- MAE спиновых щелей Fe(II): менее 1 ккал/моль
- размерность связи DMRG для двухатомных: 100