Предсказание свойств молекул — это вычислительный метод, использующий графовые нейронные сети и ИИ для оценки характеристик материалов без лабораторных экспериментов.
Предсказание молекулярных свойств — это междисциплинарная область на стыке химии, физики и информатики, где компьютерные модели обучаются на экспериментальных данных, чтобы оценивать характеристики молекул без лабораторного синтеза. Модели могут быть основаны на физических законах (квантовая механика) или на статистическом анализе больших массивов данных (машинное обучение). Они прогнозируют такие параметры, как токсичность, биологическая активность, растворимость, температуру плавления и даже цвет вещества.
История
Корни восходят к 1960-м годам, когда Корвин Хэнч сформулировал количественные соотношения структура-свойство (QSAR), предложив линейные уравнения, связывающие гидрофобность заместителей с биологической активностью. В 1970–80-е развитие вычислительной техники позволило включать квантово-химические индексы и трёхмерные дескрипторы. Перелом наступил в 2010-х с появлением глубокого обучения и доступностью GPU: модели научились «читать» молекулы напрямую из графовой структуры, достигая высокой точности в предсказании растворимости, токсичности и энергий возбуждённых состояний. Сегодня предсказание свойств — неотъемлемая часть виртуального скрининга в фармацевтике и дизайна новых материалов.
Как это работает
В основе любого предсказания лежит отображение молекулы в пространство дескрипторов или векторное представление. Простейшие дескрипторы — счёт атомов определённого сорта, молекулярная масса, площадь поверхности. Более сложные кодируют информацию о кольцах, донорах/акцепторах водородной связи, частичных зарядах (рассчитанных, например, методом Гастайгера). В графовых нейросетях каждый атом получает вектор признаков, который итеративно обновляется сообщениями от соседних атомов; финальный вектор молекулы агрегируется и подаётся на полносвязный слой, выдающий прогноз. Тренировка минимизирует функцию потерь, например среднеквадратичную ошибку для непрерывных свойств или кросс-энтропию для классификации. Важнейшие физические законы, на которые опираются квантовые методы: уравнение Шрёдингера (стационарное и нестационарное) и принцип Паули (запрет на занятие двух фермионов одного квантового состояния). Для статистических моделей физика в явном виде не нужна, но выбор признаков часто мотивирован принципом «подобное — подобному»: похожие молекулы обладают близкими свойствами. Качество модели проверяется на отложенной выборке с помощью метрик (R², RMSE, AUC).
Где применяется
Ускоряет разработку новых материалов и лекарств, от биоразлагаемого пластика до целевых противораковых препаратов.
Любопытный факт
Современные алгоритмы могут за секунды проверить миллионы вариантов молекул для нового лекарства, тогда как синтез и испытание одной молекулы в лаборатории занимает недели и стоит тысячи долларов.
На месте преступления находят пятно. Эксперт берёт тампон, и через несколько часов прибор выдаёт список белков, из которых состояла жидкость. Раньше быстрый тест мог ошибиться, если жидкостей было несколько: кровь смешивалась со слюной, и полоска показывала ложный результат. Теперь масс-спектрометр взвешивает каждую молекулу, а три алгоритма переводят эти веса на язык криминалиста.
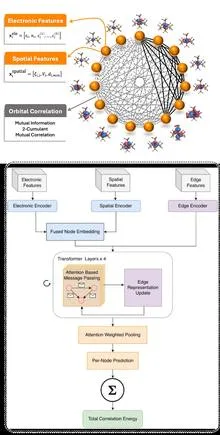
Картограф, рисующий не горы и реки, а невидимые связи между электронами, — так можно описать новую нейросеть. Вместо атомных координат она берёт молекулярные орбитали и чертит граф, где узлы — это орбитали, а рёбра — меры их квантовой запутанности.
Белок в клетке не статичен, как манекен в витрине. Его атомы непрерывно колеблются, растягиваются и изгибаются — подобно натянутой гитарной струне, которая продолжает вибрировать после щипка. Чтобы понять функцию белка, необходимо оценить жёсткость связей между его участками.
Белок в клетке не статичен, как манекен в витрине. Его атомы непрерывно колеблются, растягиваются и изгибаются — подобно натянутой гитарной струне, которая продолжает вибрировать после щипка. Чтобы понять функцию белка, необходимо оценить жёсткость связей между его участками.
Белковый инженер похож на повара, который пытается сделать блюдо одновременно вкусным, полезным и дешёвым. Изменяя один ингредиент, он рискует испортить другой. Раньше компьютерные помощники умели оценивать свойства белков только по отдельности, не видя, как они связаны между собой.
Переводчик отвлекается на каждый шорох в зале — и час совещания превращается в два. Так и молекулярные фундаментальные модели: они выучивают язык молекул на гигантских корпусах, но для каждого нового разговора требуют настройки. Monroe меняет правила: она не учит новый язык, а мгновенно находит общий смысл по нескольким примерам.
Белковый инженер похож на повара, который пытается сделать блюдо одновременно вкусным, полезным и дешёвым. Изменяя один ингредиент, он рискует испортить другой. Раньше компьютерные помощники умели оценивать свойства белков только по отдельности, не видя, как они связаны между собой.
Поиск нового материала напоминает кулинарные эксперименты без рецепта: пробуешь, пробуешь — и часто выбрасываешь. Раньше учёные вручную просматривали научные статьи и по одному проверяли составы. Теперь появился «робот-повар», который сам читает литературу, смешивает компоненты и анализирует результат.
Прибор светит в образец инфракрасным лучом, и молекулы отвечают ему своим узором поглощения — как колокольчики разного тона. Этот узор, спектр, хранит сведения о химическом составе. Но чтобы прочитать его, специалист обычно сверяется с библиотекой готовых записей, а это медленно и не всегда возможно.
Прибор светит в образец инфракрасным лучом, и молекулы отвечают ему своим узором поглощения — как колокольчики разного тона. Этот узор, спектр, хранит сведения о химическом составе. Но чтобы прочитать его, специалист обычно сверяется с библиотекой готовых записей, а это медленно и не всегда возможно.
В водном растворе плавают микроскопические шарики — коллоидные частицы. Каждый шарик покрыт длинными полимерными нитями, образующими подобие щётки, и несёт электрический заряд. При определённых температуре и составе раствора такие частицы самопроизвольно выстраиваются в упорядоченные структуры — коллоидные кристаллы.
Обычный компьютер обрабатывает информацию, перемещая электрические заряды по проводникам. Но возможен и иной подход — вычисления с помощью тепла. Представьте сеть трубок, по которым течёт горячая и холодная вода: если соединить трубки в определённом порядке, такая система сможет выполнять простые логические операции.
Когда сахар попадает в чай, он растворяется. Но почему он не выпадает обратно? Всё дело в химическом потенциале — термодинамической величине, которая показывает, насколько веществу «выгодно» находиться в данном месте и состоянии. Для чистого вещества её посчитать легко, а вот для смеси из нескольких компонентов — настоящая головоломка.
Когда сахар попадает в чай, он растворяется. Но почему он не выпадает обратно? Всё дело в химическом потенциале — термодинамической величине, которая показывает, насколько веществу «выгодно» находиться в данном месте и состоянии. Для чистого вещества её посчитать легко, а вот для смеси из нескольких компонентов — настоящая головоломка.
Поваренная книга без списка продуктов — вот с чем сталкивается учёный, когда видит схему химических реакций. Стрелочки и формулы на бумаге выглядят стройно, но стоит начать искать в лаборатории молекулы, которые поведут себя именно так, — и начинается настоящий квест.
Поваренная книга без списка продуктов — вот с чем сталкивается учёный, когда видит схему химических реакций. Стрелочки и формулы на бумаге выглядят стройно, но стоит начать искать в лаборатории молекулы, которые поведут себя именно так, — и начинается настоящий квест.
Внутри каждой клетки непрерывно происходят встречи и расставания молекул. Одни пары удерживаются прочно, подобно застёжке-липучке, другие — едва соприкасаются, как пыльца на ветру. Именно эти мимолётные контакты, сила сцепления которых сравнима с энергией растворения крупинки соли в стакане воды, управляют множеством клеточных сигналов и решений.
Прогноз выхода химической реакции — это попытка предсказать урожай, зная лишь состав почвы. Долгое время химики опирались на длинные колонки чисел, так называемые квантовые дескрипторы, которые описывают энергию электронов, но умалчивают о форме молекулы.
Прогноз выхода химической реакции — это попытка предсказать урожай, зная лишь состав почвы. Долгое время химики опирались на длинные колонки чисел, так называемые квантовые дескрипторы, которые описывают энергию электронов, но умалчивают о форме молекулы.
Полярная молекула — это микроскопическая гантель с разнесёнными электрическими зарядами: на одном конце положительный, на другом отрицательный. Такая асимметрия делает их агрессивными: при сближении молекулы либо слипаются, либо разлетаются на большие расстояния, потому что электрические силы между ними очень сильны.
Белок в клетке — не жёсткая деталь, а скорее мягкая перчатка, которая может обхватывать разные предметы. До сих пор дизайнеры белков работали как скульпторы, создавая ключ под единственный замок: одна мишень, одна форма. Но жизнь сложнее: иногда нужно, чтобы белок узнавал сразу два разных вируса или менял очертания в зависимости от соседей.
Внутри каждой клетки кипит своя логистика: крошечные белковые моторы, словно курьеры, таскают грузы по сети микротрубочек. Один из главных работяг — кинезин, шагающий с помощью энергии АТФ (главной энергетической валюты клетки). Долгое время его пытались оценить, как автомобиль: сколько топлива потратил, как быстро доехал.
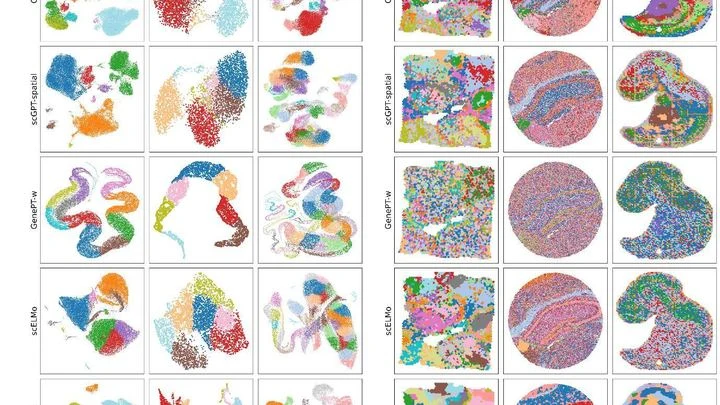
Биологи всё чаще доверяют компьютерам чтение «инструкций по эксплуатации» живой клетки. Шесть свежих моделей искусственного интеллекта — Nicheformer, CellPLM, scGPT-spatial, GenePT, scELMo и Novae — как шесть переводчиков с разных диалектов одного и того же клеточного языка.
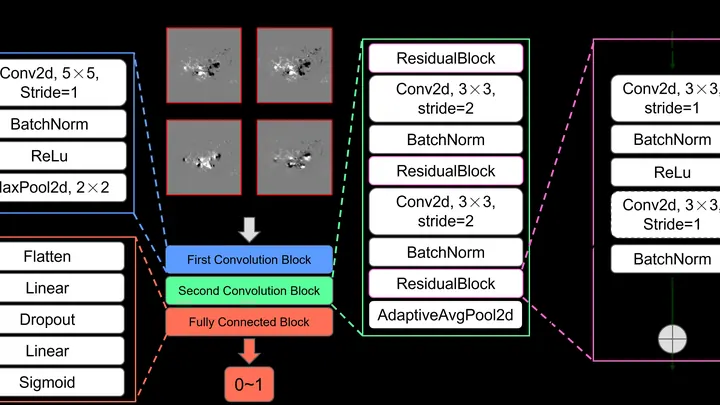
Солнце непрерывно выводит на своей поверхности каракули магнитных полей. Эти узоры — не просто рябь, а почерк, в который природа зашифровала предупреждения о вспышках. Вспышка — это взрыв, высвобождающий за минуты энергию миллиардов ядерных бомб, выбрасывающий в космос потоки плазмы и излучения.
Огромная библиотека, где каждая книга — точная инструкция по сборке одной молекулы белка. Нейросеть AlphaFold2 прочитала миллионы таких книг и научилась мгновенно выдавать готовую трёхмерную модель. Но внутри этой сети, в самом её «мозгу», осталось нечто большее — не просто правила сборки, а целый атлас возможных движений белка, его скрытая жизнь.
Исследователи придумали способ заглянуть в этот атлас.
Искусственный интеллект, предсказывающий акустику помещения, напоминает студента на экзамене со шпаргалкой. Если проверочные точки совпадают с учебными, модель просто запоминает звуковой «отпечаток» каждой позиции — как студент, узнающий билет по загибу уголка.
Представьте поисковую группу, прочёсывающую туманное поле. На старте люди расходятся широко: высокая «температура» поиска означает большое разнообразие попыток. Обнаружив след, они сближаются. Но скорость сближения критична — сузить круг слишком рано, и лучшая находка останется в стороне. Координатор оценивает разброс поисковиков и командует, когда ускорить или притормозить.
В кипящем супе молекулы хаотично сталкиваются и вступают в реакции. Но если измерить, как меняются их концентрации, проступают закономерности. На этом принципе работают углеродные химические сети — смеси молекул, которые самопроизвольно «варят» информацию, превращая каждую реакцию в элементарное вычисление. Раньше их применяли лишь для моделирования природы.
В кастрюле с супом достаточно двух термометров, чтобы понять температуру везде — если знать, что тепло идёт кругами от дна. Так и в науке: по редким замерам нужно восстановить полную картину теплового поля.
Представьте водителя на обледенелой трассе: он не знает точной реакции машины на поворот руля и вынужден учиться в процессе, интуитивно сохраняя запас пространства для возможной ошибки. Сходным образом действует адаптивный алгоритм управления.
Приготовление сложного блюда требует чёткого рецепта: сначала нарезать, потом обжарить, добавить специи в нужный момент. Химические превращения тоже идут по пошаговым рецептам — механизмам, где атомы углерода и водорода перестраиваются строго по очереди.
Раньше нейросети часто выдумывали несуществующие шаги, как повар-фантазёр, заменяющий соль сахаром.
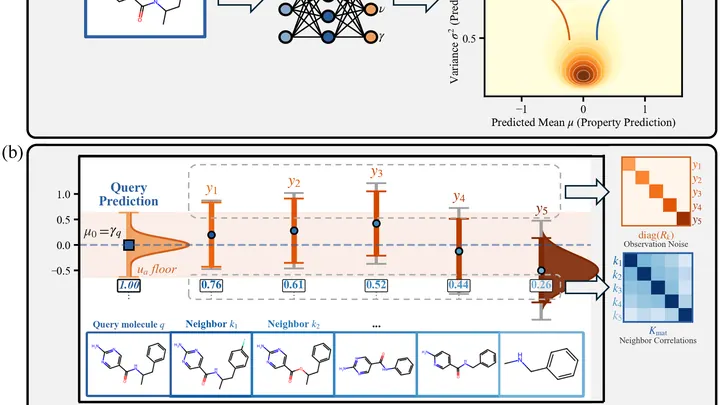
Предсказать свойства новой молекулы — сродни попытке угадать вкус незнакомого блюда. Программа работает как опытный повар: она «пробует» похожие молекулы, чьи свойства уже известны, и на основе их «вкуса» уточняет свою догадку. Например, для воды или углекислого газа алгоритм находит изученные аналоги и корректирует температуру кипения или растворимость.
Сложные технические системы — от дронов до роботов-хирургов — порой ведут себя подобно дикому мустангу: они полны беспорядка и капризов, где лёгкое прикосновение вызывает бурю. Вместо того чтобы заучивать громоздкие формулы, новый метод наблюдает за системой, словно опытный объездчик.
Опытный сыщик не вычисляет путь преступника, решая дифференциальные уравнения движения, — он обращается к картотеке схожих дел. Точно так же действует новый метод предсказания: в его основе не сложные формулы, а гигантский архив уже реализованных траекторий — движений планет, колебаний валютных курсов, сигналов из глубин космоса.
Электронный микроскоп — гигантский орган: вместо труб — электромагнитные линзы, вместо воздуха — поток ускоренных электронов. Раньше он лишь рисовал немые фрески атомного мира, обрекая учёных на изнурительную расшифровку.
Вглядитесь в ночное небо — перед вами не россыпь огней, а многослойная рукопись. Под яркими чернилами звёзд и галактик проступает блёклый, почти стёртый текст. Это послание тёмной материи, начертанное гравитационным линзированием: невидимые массы искажают свет далёких галактик, оставляя едва заметные водяные знаки на космическом пергаменте.
Вы получили отчёт: в вашем гене заменена одна «буква». Но что это меняет? Белок — не плоская строка, а плотный клубок, где каждая петля сидит в своей ямке. Замена в глубине этого клубка — как трещина в фундаменте, а на поверхности — как царапина на фасаде. Чтобы понять тяжесть поломки, нужно увидеть её место в трёхмерном теле белка.
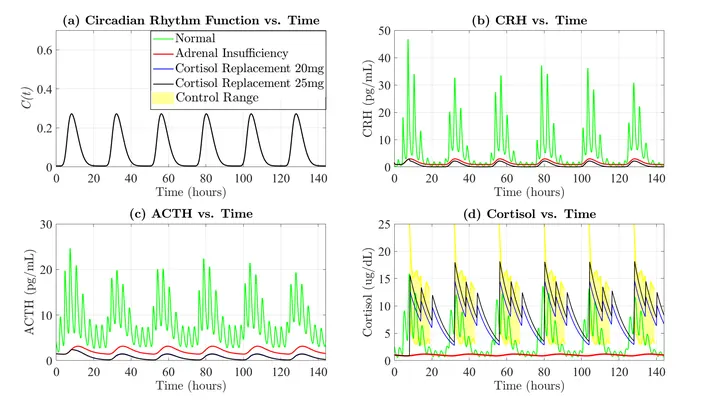
Внутри каждого из нас тикают невидимые часы. Они управляют выбросом кортизола — гормона, который помогает просыпаться по утрам, справляться с тревогой и держать иммунитет в тонусе. При надпочечниковой недостаточности эти часы ломаются: организм не может сам производить нужное количество кортизола.
Гибридные перовскиты — восходящие звёзды фотовольтаики: их эффективность растёт так быстро, что кажется, будто мы на пороге солнечной революции. Но эти материалы, словно искусные мозаики из атомов, чрезвычайно уязвимы: влага, тепло и свет быстро превращают их в пыль.