Moléculas con correa: cálculo rápido de fármacos exprés
Hay que probar millones de llaves para encontrar la que abre la cerradura de la enfermedad. Cada llave es una molécula, y la cerradura, una proteína de nuestro cuerpo. Probar cada llave manualmente es imposible, por eso los químicos usan modelos informáticos que predicen cómo se comportará una molécula en la realidad. Hasta hace poco, los cálculos precisos requerían horas o días en potentes ordenadores. La nueva herramienta AceFF lo hace en segundos.
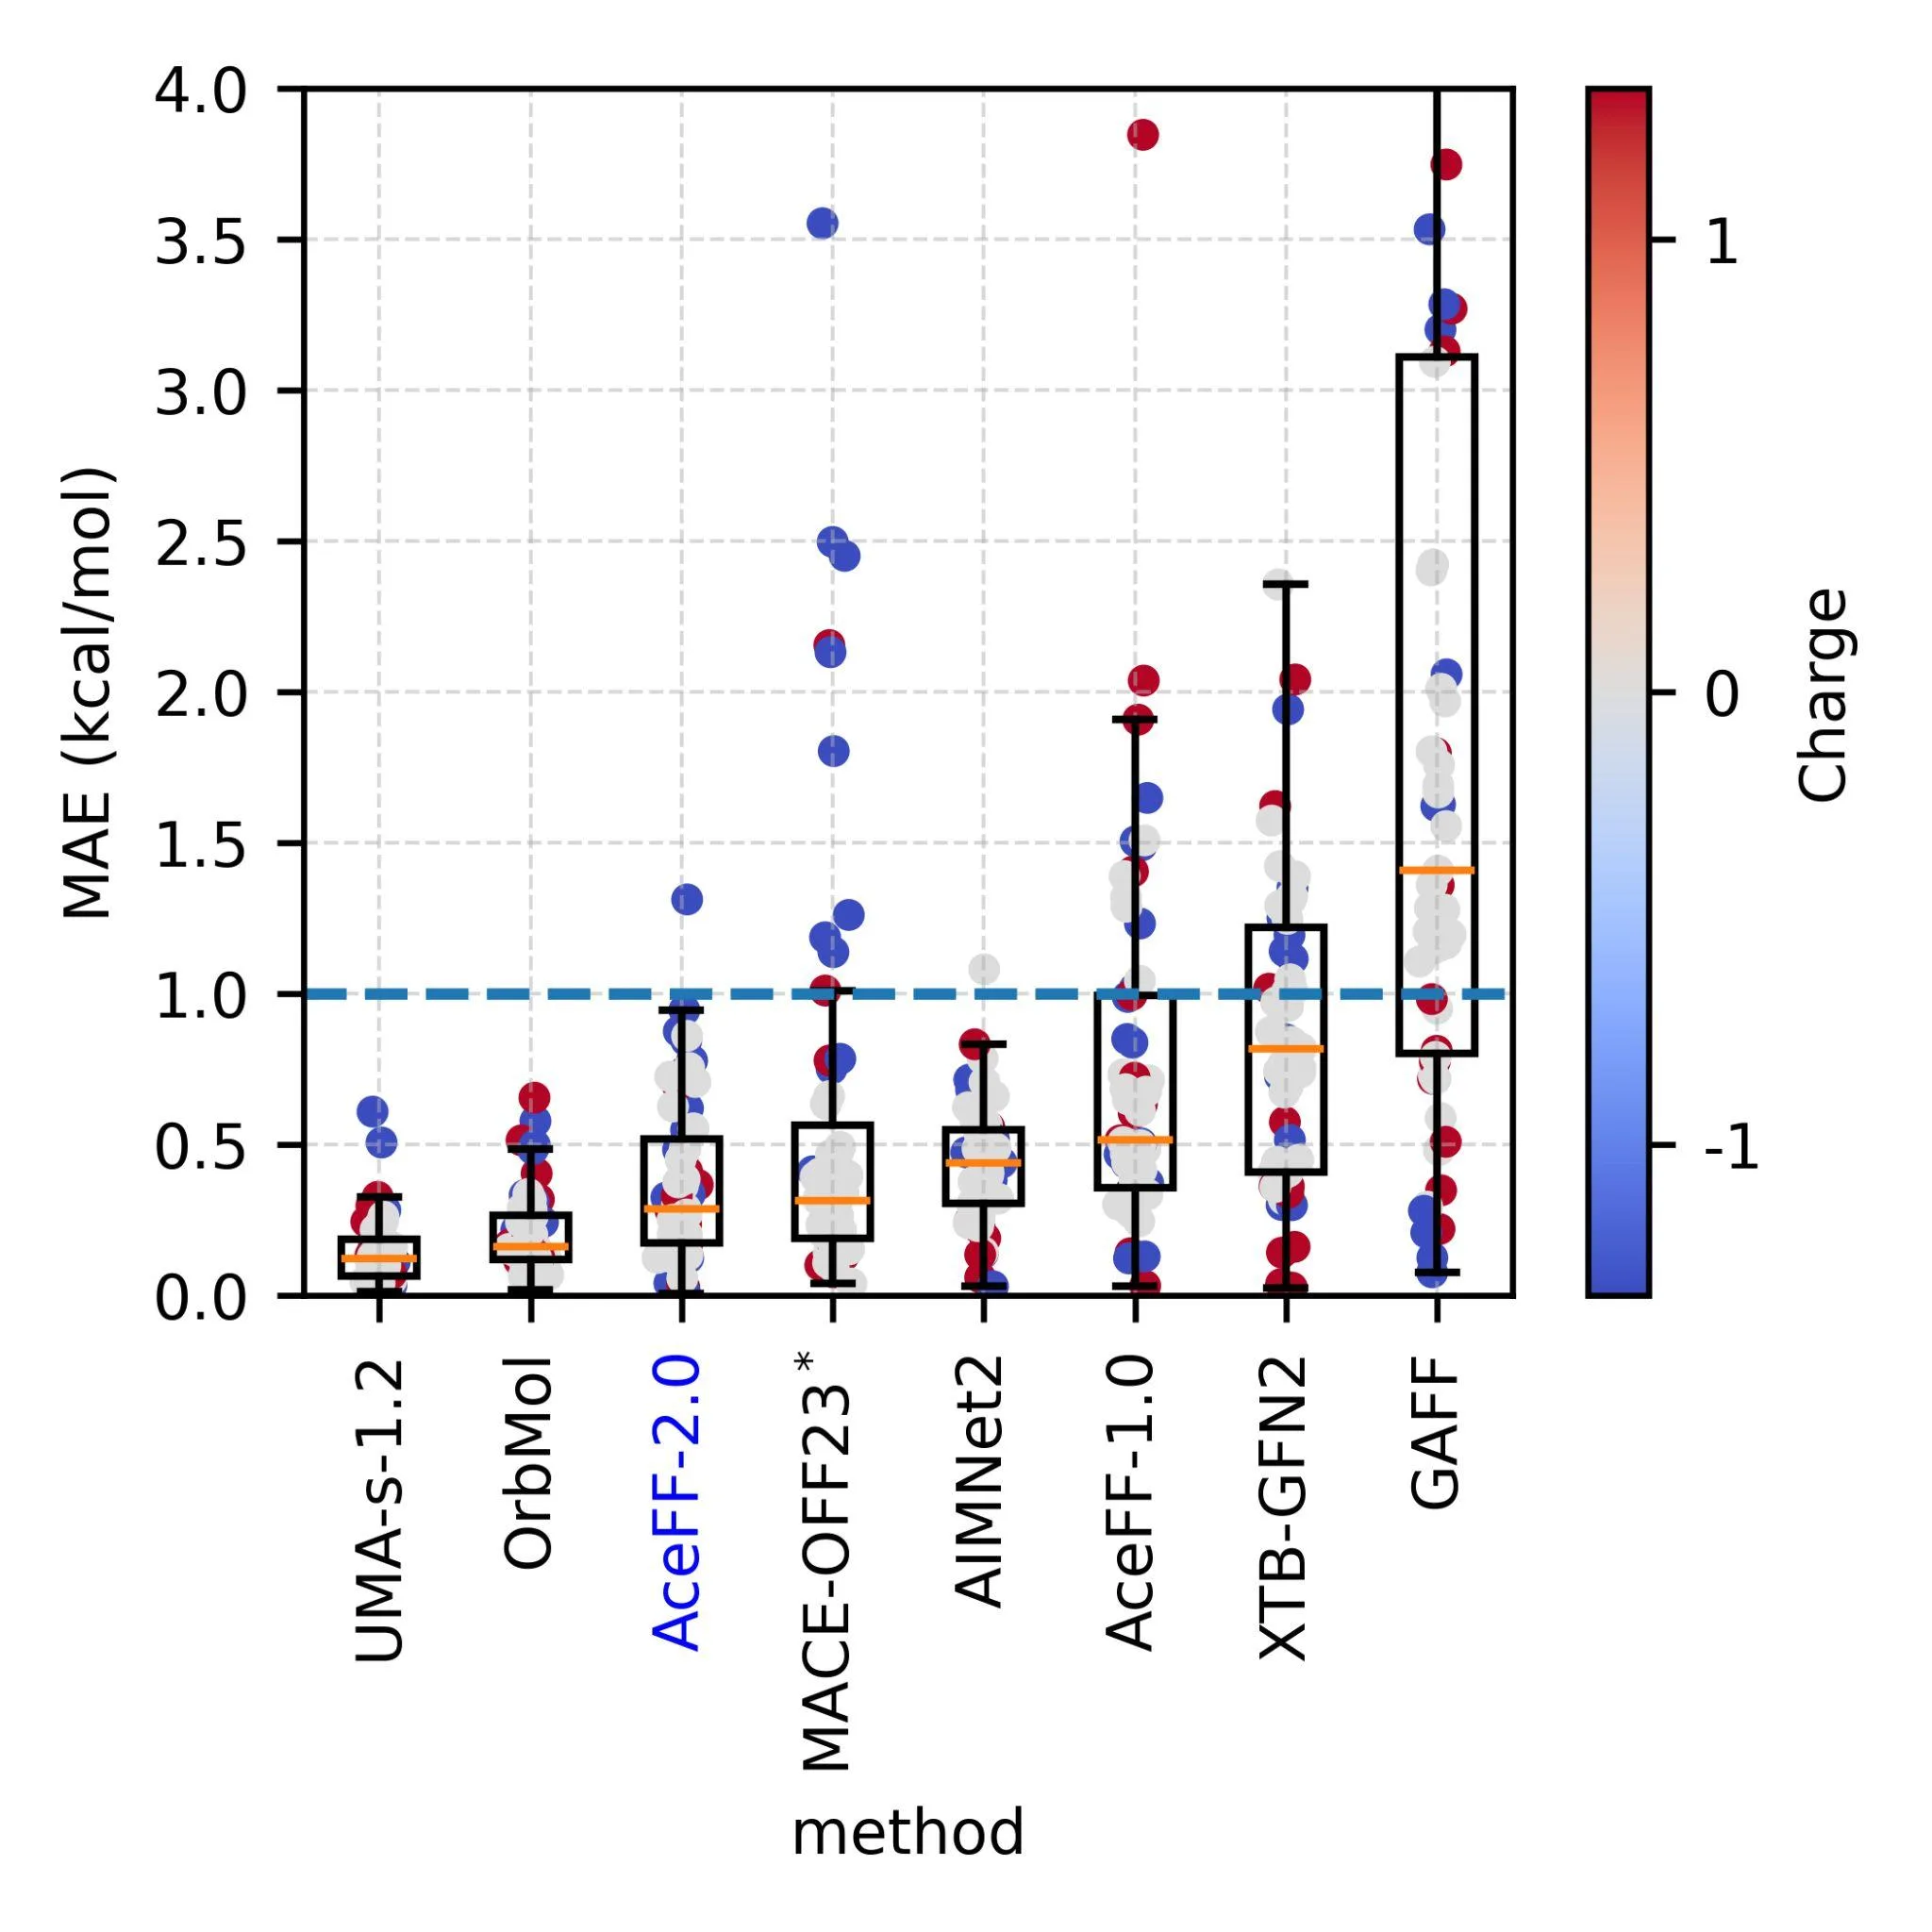
AceFF es un modelo preentrenado con un enorme conjunto de datos que entiende cómo los átomos de las moléculas se atraen, se repelen y giran alrededor de los enlaces. Se ha entrenado con ejemplos de moléculas similares a las usadas en fármacos: con carbono, nitrógeno, oxígeno, azufre y otros elementos. Lo importante es que el modelo no solo memoriza, sino que deduce reglas generales, por lo que funciona incluso con moléculas nuevas, nunca antes vistas. En las pruebas, ha mostrado una precisión comparable a la de los cálculos cuánticos más estrictos, pero funciona miles de veces más rápido.
Buscar un nuevo fármaco es como buscar una aguja en un pajar. Hay que probar millones de opciones, y si cada cálculo tarda una hora, el proceso se alarga durante años. AceFF reduce ese tiempo a minutos. El modelo ya está disponible en acceso abierto, y cualquier investigador puede descargarlo y usarlo en su trabajo. Es como dar a cada químico una supercomputadora personal que cabe en el bolsillo.
Este enfoque cambia la propia idea de la búsqueda de fármacos. En lugar de sintetizar y probar cientos de sustancias en el laboratorio, los científicos pueden primero pasar millones de candidatos por el ordenador, seleccionar los más prometedores y solo entonces pasar a los experimentos. Esto ahorra años de trabajo y millones de dólares.
El modelo AceFF se ha entrenado con un conjunto de datos que incluye más de 1,5 millones de configuraciones moleculares: es como si hubieras aprendido el comportamiento de todos los habitantes de una pequeña ciudad para predecir sus movimientos.