Comment un alliage de sept métaux acquiert une mémoire express
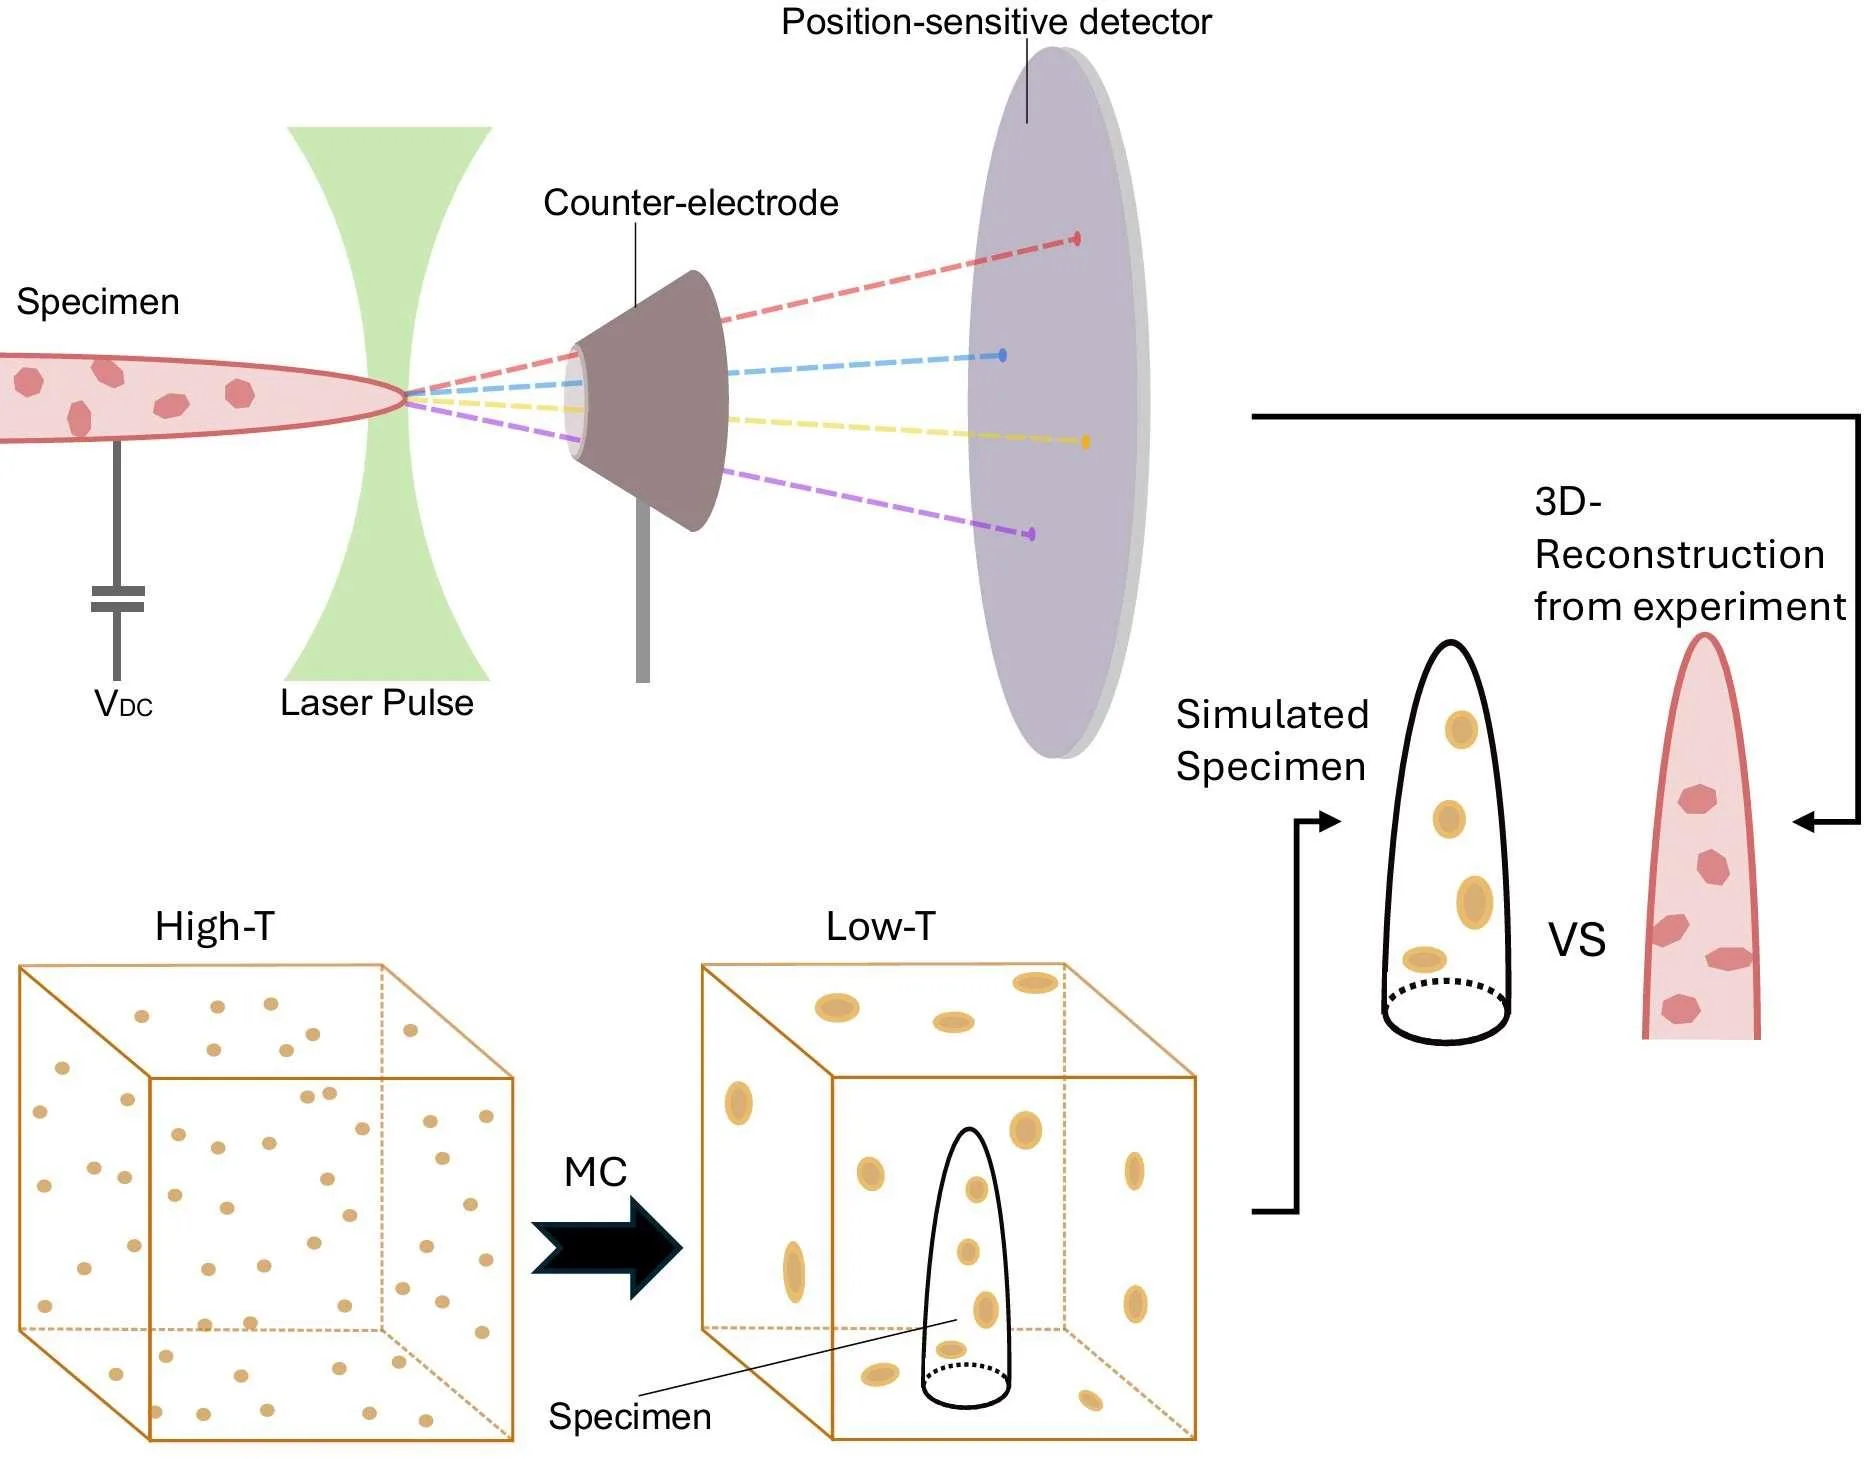
Un alliage de sept métaux, c'est comme une équipe où chaque joueur tire la couverture à soi. Les atomes de fer, de cobalt, de nickel, d'aluminium, de titane, de tantale et de vanadium peuvent s'aligner en un motif strict, ou bien se disperser au hasard. De cela dépend si le matériau sera résistant comme l'acier ou léger comme l'aluminium. Les scientifiques veulent savoir à l'avance quel motif les atomes choisiront afin de créer des alliages aux propriétés souhaitées.
Les calculs informatiques classiques sont trop lents pour suivre la réorganisation des atomes sur une longue période. Les auteurs ont donc eu recours à l'apprentissage automatique : l'algorithme apprend à partir d'exemples, puis prédit le comportement des atomes beaucoup plus rapidement. Ils ont comparé plusieurs types de ces algorithmes sur des données portant sur 10 000 configurations atomiques. Il s'est avéré que certains algorithmes sont plus précis, d'autres plus rapides, et d'autres encore mieux à même de saisir comment les atomes s'influencent mutuellement à distance.
Les chercheurs ont également vérifié l'importance de tenir compte du fait que les atomes se déplacent légèrement et que le réseau en quelque sorte respire. Il s'est avéré que si l'on ne laisse pas les atomes se détendre après leur placement, les prédictions se dégradent. Désormais, les spécialistes des matériaux disposent d'un guide pour choisir l'algorithme adapté à la modélisation des alliages à haute entropie. Cela rapproche la création de matériaux capables de servir dans les moteurs à réaction ou les réacteurs nucléaires, où les alliages classiques se dégradent rapidement.
Résumé original
tel que rédigé par les auteurs, en anglais arXiv:2603.21207
Tailoring the performance of next-generation high entropy materials requires a deep understanding of the competition between entropy-driven random solid solution and enthalpy-driven chemical ordering. Investigating such order and disorder complexity demands atomistic simulations that achieve high accuracy, efficiency, and generalizability across vast spatial, temporal, and especially chemical scales. While machine learning (ML) interatomic potentials have transformed molecular dynamics, they remain limited in capturing diffusion-driven chemical evolution over long timescales. The recently introduced SMC-X method brings exciting opportunities. Realizing its full potential requires a comprehensive study, which is the focus of this work. To assess model performance, we systematically benchmark invariant and equivariant architectures using a density functional theory dataset of more than 10,000 configurations spanning seven elements: Fe, Co, Ni, Al, Ti, Ta, and V. To understand the roles of pairwise and higher-order interactions, we decouple their contributions across chemical space using an explainable machine learning approach. We also examine the impact of lattice relaxation by comparing models trained on datasets with and without structural relaxation. Our results clarify how to choose ML surrogate models for Monte Carlo simulations, bridge the gap between theory and experiment, and lay a foundation for establishing ML-accelerated Monte Carlo as a computational microscope for chemical complexity.
Les alliages à haute entropie sont parfois appelés « alliages cocktail » : on mélange cinq métaux ou plus en proportions presque égales, et l'on obtient un matériau aux propriétés inattendues — par exemple, à la fois résistant et ductile.