La simulation de dynamique moléculaire est une technique de calcul qui modélise les mouvements physiques des atomes et des molécules au fil du temps. En résolvant numériquement les équations du mouvement de Newton pour chaque particule d'un système, elle offre une vue détaillée et atomistique de l'évolution des matériaux, des liquides simples aux molécules biologiques complexes. Cette méthode fait le pont entre les interactions microscopiques et les propriétés macroscopiques, permettant aux chercheurs d'observer des phénomènes difficiles, voire impossibles, à capturer expérimentalement.
Histoire
La méthode a été inaugurée à la fin des années 1950 par Berni Alder et Thomas Wainwright, qui ont simulé des sphères dures, puis étendue par Aneesur Rahman en 1964 avec un potentiel réaliste pour l'argon liquide.
Comment ça marche
La simulation commence par un ensemble défini d'atomes, leurs positions, vitesses et potentiels d'interaction. À chaque pas de temps, les forces sur chaque atome sont calculées à partir de ces potentiels, et les équations du mouvement sont intégrées pour mettre à jour positions et vitesses. Ce processus est répété des milliers ou des millions de fois, générant une trajectoire qui révèle la dynamique du système, comme la diffusion, les transitions de phase ou les réponses mécaniques.
En pratique
Elle est largement utilisée dans la découverte de médicaments pour étudier la liaison protéine-ligand, en science des matériaux pour concevoir de nouveaux alliages, et pour comprendre la cavitation et les ondes de choc, comme le souligne le titre sur cent milliards d'atomes révélant la cavitation acoustique.
Anecdote
Les simulations modernes peuvent suivre plus de cent milliards d'atomes, comme l'a démontré une étude récente sur la cavitation acoustique, ce qui en fait des outils puissants pour explorer des conditions extrêmes.
Une protéine dans une cellule ne reste pas immobile comme un mannequin en vitrine. Ses atomes tremblent, s'étirent et se plient constamment, un peu comme une corde de guitare tendue qui continue de vibrer après qu'on l'a pincée. Pour comprendre comment une protéine fonctionne, il faut savoir à quel point chaque partie est fermement liée à ses voisines.
Une balle de tennis frappe un château de sable. Le château s'effondre, mais en observant où et jusqu'où les grains de sable ont volé, on peut deviner la forme du château. C'est à peu près le principe de la méthode d'explosion de protéines aux rayons X.
Une protéine ressemble à une minuscule machine qui s'allume et s'éteint sur commande. La commande arrive lorsqu'une autre molécule s'y fixe, comme une clé dans une serrure. Ensuite, la protéine change de forme et transmet le signal plus loin. Mais comment exactement le signal circule à l'intérieur de la protéine est longtemps resté un mystère.
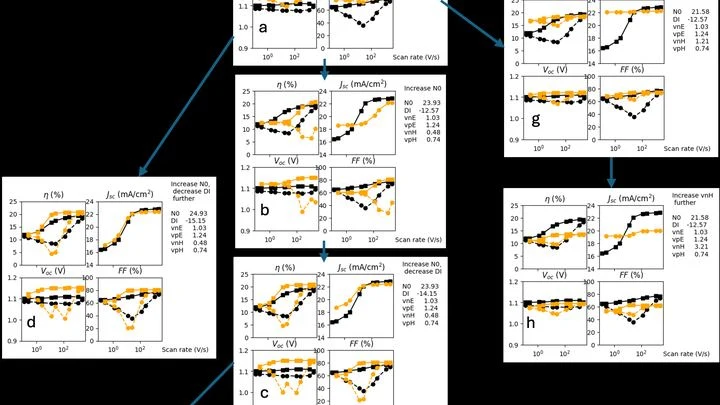
Une batterie solaire à pérovskite, c'est comme une jeune athlète : au début, elle donne d'excellents résultats, mais avec l'âge, elle se fatigue. En huit heures, ses performances chutent nettement, et aucune cause visible comme des fissures ou de la poussière n'apparaît. Des scientifiques ont pris une batterie et ont relevé ses mesures à la 0e, 90e, 280e et 480e minute de sa vie.
Quand le sucre tombe dans le thé, il se dissout. Mais pourquoi ne retombe-t-il pas au fond ? Tout est une question de potentiel chimique — une grandeur qui indique à quel point il est « avantageux » pour une substance de se trouver à un endroit et dans un état donnés. Pour une substance pure, c'est facile à calculer, mais pour un mélange de plusieurs composants, c'est un vrai casse-tête.
Un mixeur de cuisine fonctionne à une seule vitesse, mais si vous appuyez sur le bouton par à-coups, le mélange se fouette différemment. C'est à peu près ce qui se passe dans les réactions chimiques lorsque la vitesse de leurs étapes individuelles n'est pas constante mais pulse dans le temps.
Les pérovskites hybrides sont les étoiles montantes de la photovoltaïque : leur efficacité progresse si vite qu'on croirait être au seuil d'une révolution solaire. Mais ces matériaux, véritables mosaïques d'atomes, sont extrêmement fragiles : l'humidité, la chaleur et la lumière les réduisent rapidement en poussière.
Une protéine dans la cellule n'est pas une sculpture figée. Elle bouge sans cesse : elle se plie, respire, tremble. Ce mouvement, que l'on appelle dynamique, détermine le fonctionnement de la protéine. Mais observer cette danse directement est difficile, et la modélisation informatique exige souvent d'énormes puissances de calcul.
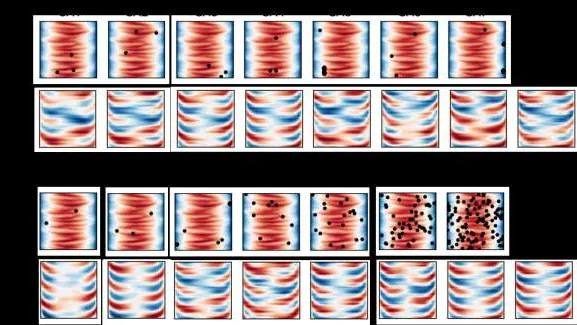
À l'intérieur d'un réacteur à fusion, le plasma fait rage — un gaz chauffé à des millions de degrés. Il n'y a pas de fenêtres directes, et les caméras et capteurs tombent rapidement en panne. Les ingénieurs ne voient que des bribes d'information : quelques capteurs à différents endroits.
Pendant longtemps, nous n'avons vu les protéines que dans leur position finale, comme des photos de danseurs figés dans une pose élégante. Des programmes comme AlphaFold ont appris à prédire cette pose à partir d'une chaîne de maillons de carbone.
Beaucoup de transformations chimiques ressemblent au montage d'un meuble dans l'obscurité totale : on voit les pièces de départ et l'armoire finie, mais le montage lui-même reste un mystère. Les états intermédiaires — comme les positions maladroites des mains de l'artisan — disparaissent trop vite pour être observés.
Un cristal temporel ressemble à une horloge éternelle : ses atomes effectuent d'eux-mêmes des mouvements rythmiques. Dans une horloge ordinaire, le balancier est poussé par un ressort ou une pile, mais ici le mouvement naît sans apport d'énergie – le système revient simplement à son état initial à intervalles réguliers.
Une usine où des centaines de minuscules chaînes de montage tournent sans arrêt. Chaque chaîne est un moteur moléculaire qui convertit un carburant chimique en mouvement. Pour que le moteur aille plus vite ou dans la bonne direction, l'ingénieur modifie les réglages — la forme des pièces, la force des interactions.
Dans la molécule de benzène, les électrons tourbillonnent autour des noyaux comme un essaim d'abeilles autour de la ruche. Mais cet essaim ne se contente pas de bourdonner — il pulse : toutes les 856 attosecondes, le nuage électronique effectue un cycle complet d'oscillation.
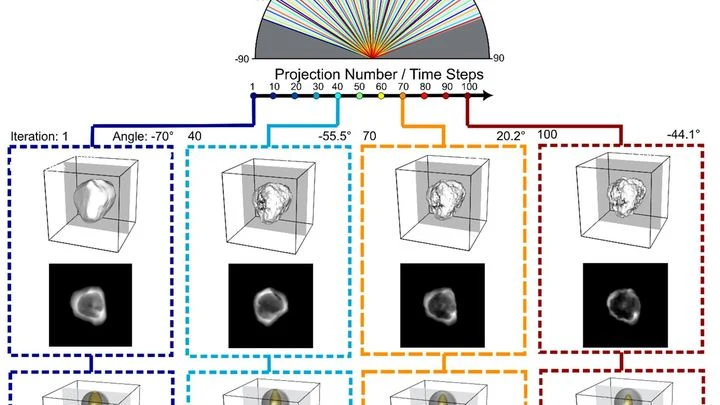
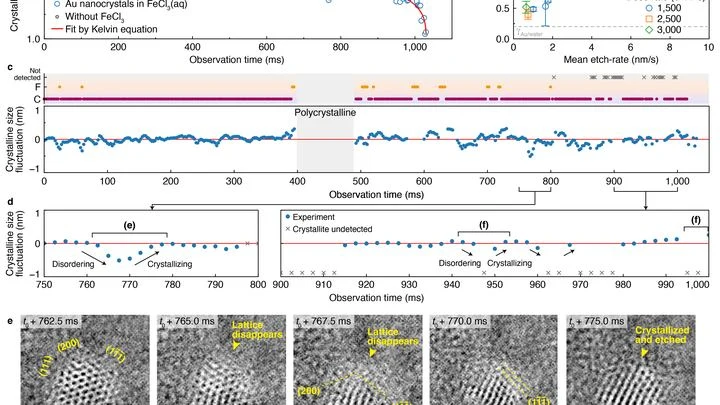
Une minuscule étoile d'or fond sous le faisceau d'un microscope électronique, et ses branches s'arrondissent lentement. Autrefois, un tel processus ne pouvait être observé que par images fixes prises à de longs intervalles, et le faisceau lui-même modifiait l'échantillon.
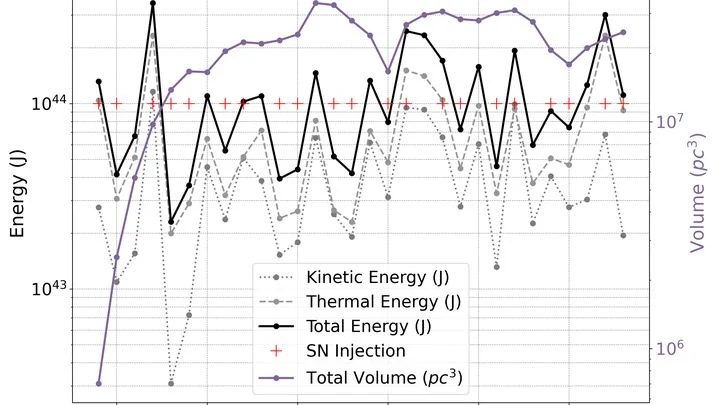
Les superbulles sont des géantes cosmiques, comparables à des bulles de savon, mais au lieu d'un film de savon, elles contiennent du gaz raréfié entre les étoiles, et elles ne sont pas gonflées par un souffle, mais par une série d'explosions de supernovae.
Le plasma est un gaz dans lequel les électrons sont arrachés des atomes, et il se comporte comme une soupe de particules chargées. Pour prédire comment une telle soupe s'écoule et chauffe, il faut savoir comment les particules se heurtent et échangent de l'énergie.
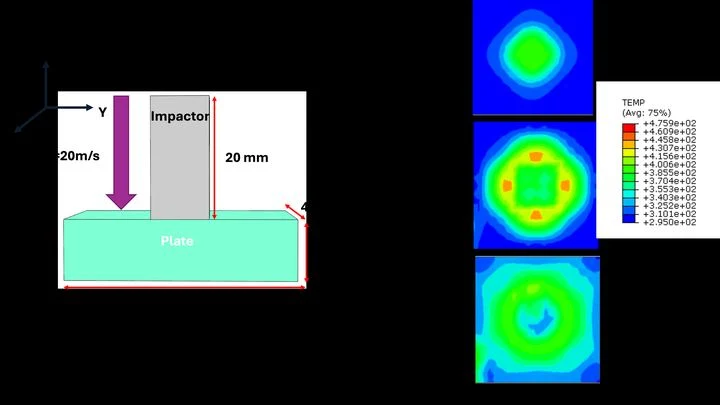
Les matériaux viscoélastiques — des polymères qui, à l'instar de la pâte à pain, gardent la mémoire de chaque contact : leur réaction à un choc dépend de l'historique des déformations. Déjà James Clerk Maxwell et Ludwig Boltzmann en avaient donné une description mathématique.
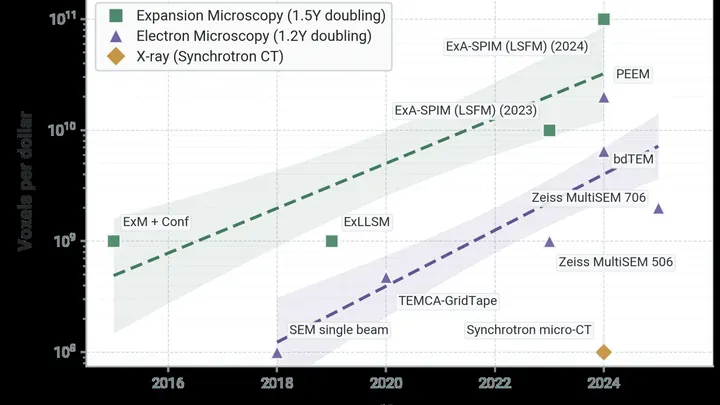
Les microscopes modernes voient le cerveau dans ses moindres détails : non seulement les synapses elles-mêmes — les points de contact entre les neurones — mais aussi les molécules qui les composent. Ces images sont de plus en plus nombreuses et leur coût diminue.
Les nanoparticules d'or dans un liquide ressemblent à de minuscules créatures vivantes : elles modifient sans cesse leur structure interne, comme si elles respiraient.
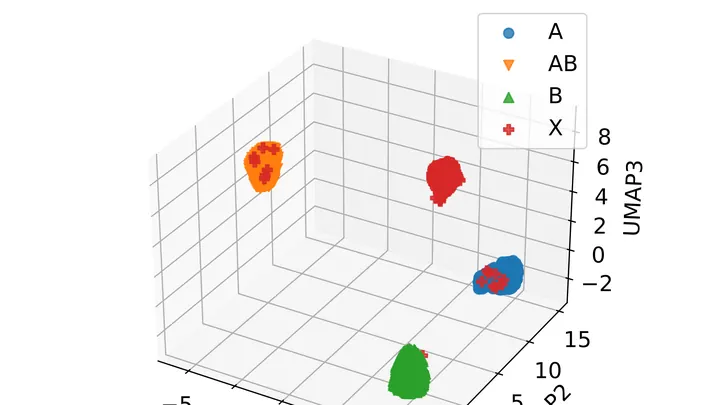
Un alliage de sept métaux, c'est comme une équipe où chaque joueur tire la couverture à soi. Les atomes de fer, de cobalt, de nickel, d'aluminium, de titane, de tantale et de vanadium peuvent s'aligner en un motif strict, ou bien se disperser au hasard. De cela dépend si le matériau sera résistant comme l'acier ou léger comme l'aluminium.
La frontière entre deux liquides est comme une peau invisible : elle existe, mais on ne peut pas la toucher du doigt. Des scientifiques ont trouvé un moyen de mesurer son élasticité sans la toucher. Ils ont fait osciller une minuscule sonde au-dessus de la surface, et entre la sonde et la frontière se trouvait un mince film de liquide.
Au cœur de chaque disque dur ou clé USB se cache un matériau qui sait « mémoriser » un champ électrique. On appelle ce matériau un ferroélectrique. Si on lui applique une tension, de minuscules régions — les domaines — se retournent à l'intérieur du cristal, comme les aiguilles d'une boussole.
Frappez un diapason : il émet une note pure. Mais si le diapason tremble et que des gens parlent autour, le son n'est plus parfait. Il en va de même pour les molécules : chacune absorbe une couleur de lumière spécifique, mais à cause de ses propres vibrations et des bousculades de ses voisins, cette couleur s'élargit légèrement.
Le microscope à effet tunnel sonde une molécule avec une aiguille très fine et en dessine le relief. Mais l'image est plane, alors que la molécule est volumineuse. Comment deviner la posture d'une personne à partir de son ombre sur un mur ?
Déchirer un cube d'aluminium de quelques nanomètres de côté, c'est comme essayer d'observer la chute d'une goutte au ralenti alors que la caméra filme à la vitesse d'une mitrailleuse. Les atomes à l'intérieur du métal vibrent des billions de fois par seconde, alors qu'une déformation réelle en laboratoire prend des minutes.
Le miel épais s'étale lentement sur l'assiette. Dans un tel monde, où le frottement supplante l'inertie, le mouvement est régi non par la force, mais par la viscosité. C'est ainsi que se comportent de nombreux matériaux mous : gels polymères, suspensions colloïdales, contenu des cellules vivantes.
Une goutte d'encre dans un verre d'eau se disperse toute seule. Mais si l'encre était composée de minuscules moteurs, elle ne se contenterait pas de se répandre : elle ramperait, se bousculerait et se regrouperait en bancs. Ces particules qui se déplacent d'elles-mêmes sont appelées actives. On peut les assembler en molécules, comme des perles sur un bracelet.
Un étudiant apprend la physique dans un manuel et passe un examen. Il résout brillamment les deux premiers problèmes, mais se trompe sur le troisième, qui ne figurait pas dans le manuel. C'est à peu près ce à quoi ressemble le test du modèle hybride d'atmosphère NeuralGCM, soumis à trois niveaux de vérification : les cyclones, El Niño et le réchauffement anormal.
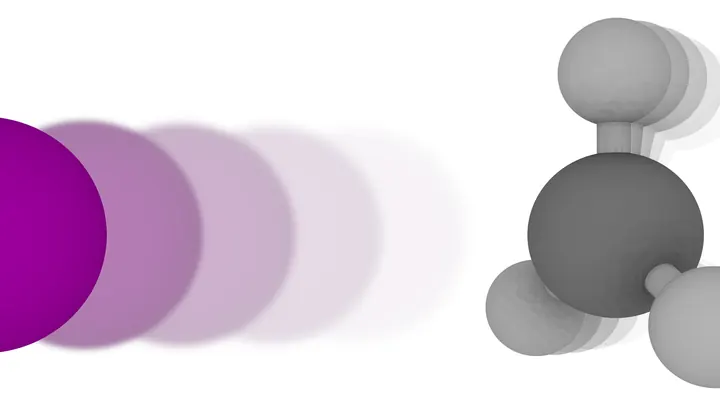
Une liaison chimique, c'est comme un ressort tendu entre deux atomes. Quand on le casse, les fragments de la molécule s'éloignent, mais ils ne s'immobilisent pas : ils continuent de vibrer, comme une corde pincée. C'est cette vibration que vient de capturer une équipe de chercheurs en brisant une molécule d'iodure de méthyle avec un laser ultraviolet.
Le sel dans un verre d'eau, c'est une foule de particules chargées. Tant qu'il y a beaucoup d'eau, chaque particule nage seule, entourée d'un épais manteau de molécules d'eau. Mais si l'on continue d'ajouter du sel, l'eau vient à manquer pour tout le monde, et les particules commencent à se chercher.
Les ultrasons dans un liquide, c'est un peu comme secouer rapidement une bouteille de soda : on secoue, et des bulles apparaissent. Sauf qu'en science, on appelle cela la cavitation, et les bulles ne flottent pas simplement : elles naissent, grossissent et éclatent avec une force considérable.
L'univers pourrait être né d'un état instable — le faux vide. C'est comme un verre d'eau refroidi sous zéro : la moindre secousse le transforme en glace. De même, dans le faux vide, une minuscule bulle de vrai vide peut s'étendre jusqu'à devenir un univers entier. Son destin dépend de sa taille à la naissance et de la force avec laquelle les particules à l'intérieur sont liées entre elles.
À l'intérieur d'une cellule vivante, une minuscule toupie de carbone tourne — une molécule de la taille d'un milliardième de mètre. Une toupie ordinaire tombe vite, mais celle-ci se comporte autrement : elle peut tourner dans les deux sens à la fois, comme une pièce quantique qui resterait éternellement suspendue dans sa chute.
Six ions baryum s'alignent en un hexagone plat à l'intérieur d'un piège de Paul, un dispositif qui maintient des particules chargées grâce à des champs électriques variables.