Comment réconcilier le monde quantique avec le monde moléculaire express
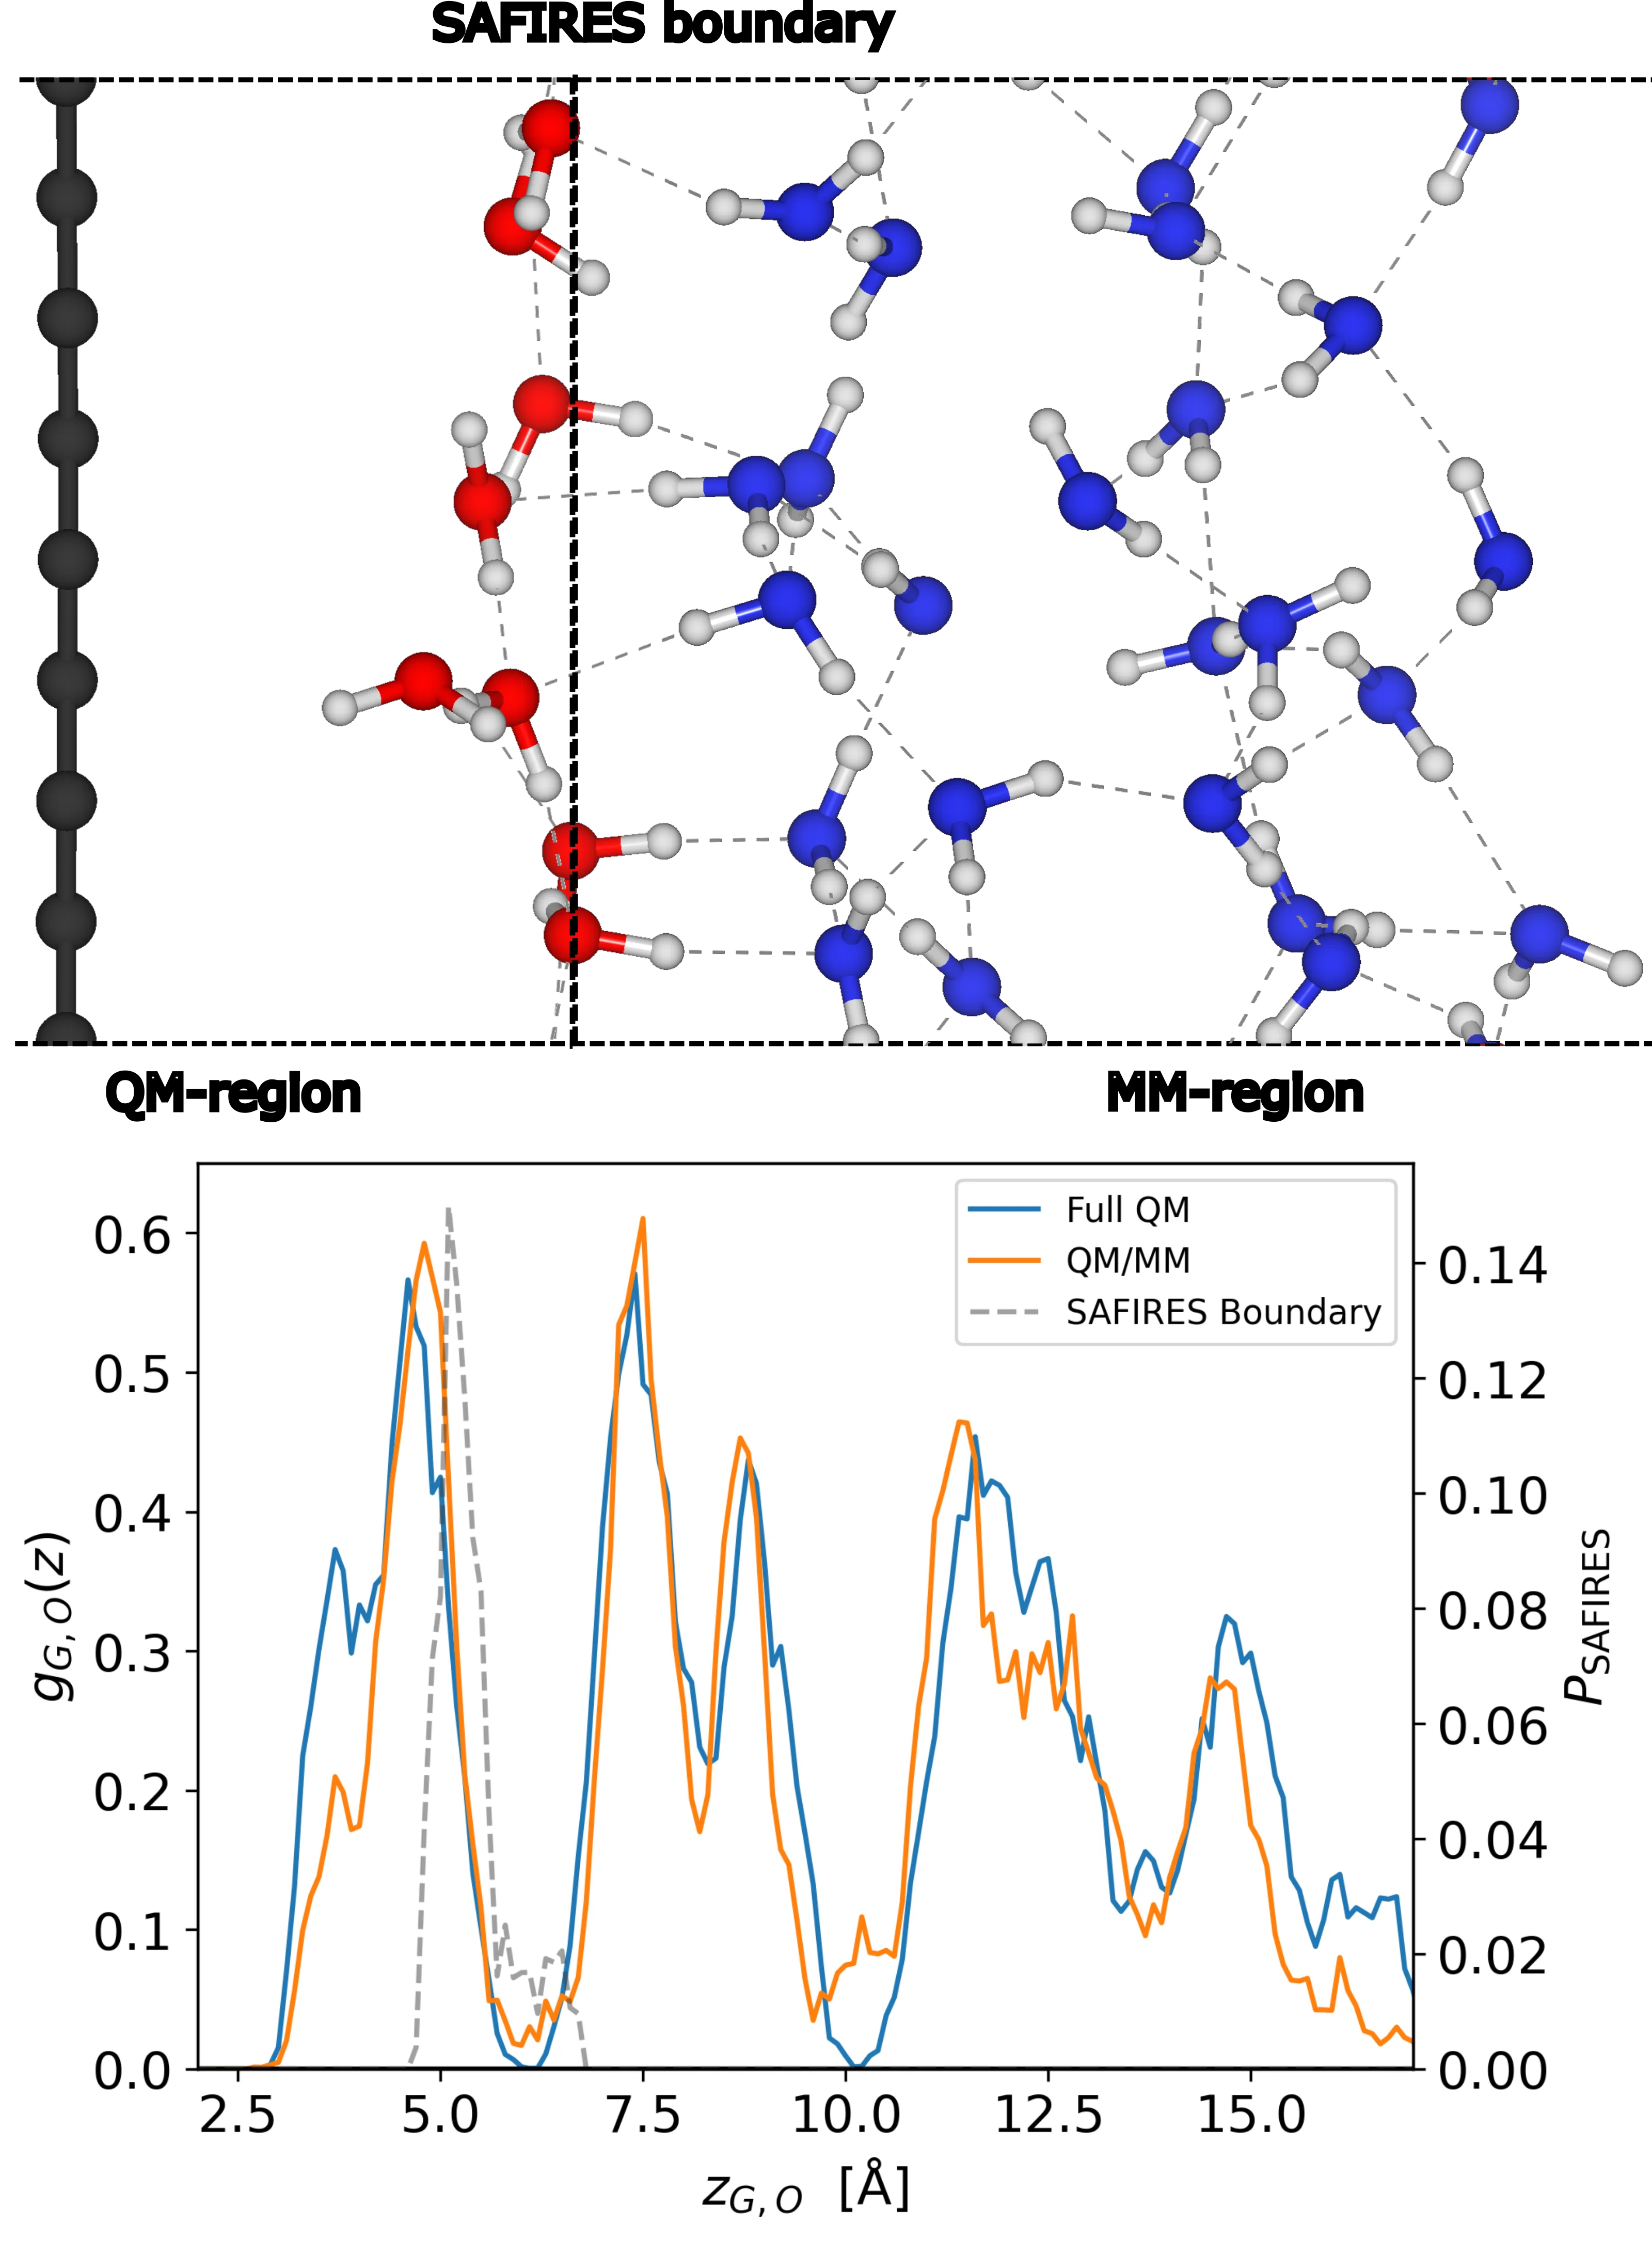
Une immense piscine remplie d'eau. Dans un coin, une réaction chimique doit être calculée avec une précision de joaillier. Mais l'eau autour n'est pas qu'un décor : ses molécules se bousculent, s'attirent et influencent la réaction. Comment prendre en compte cette ronde infinie de particules sans se noyer dans les calculs ? Les auteurs de l'article proposent une solution : un pont flexible entre deux mondes, la mécanique quantique exacte et la mécanique moléculaire rapide.
La mécanique quantique, c'est comme un horloger avec sa loupe : chaque électron compte, les forces entre atomes sont calculées dans les moindres détails. Mais cette approche s'essouffle vite si des centaines de molécules l'entourent. La mécanique moléculaire, elle, ressemble à une vue d'hélicoptère : les molécules sont des boules simplifiées reliées par des ressorts, faciles à calculer, mais les subtilités se perdent. La nouvelle méthode combine ces approches. Au centre de l'attention, une petite zone où se déroule la réaction, traitée quantiquement. Autour, une « mer » de molécules d'eau décrite de manière simplifiée mais astucieuse : chaque molécule reçoit non pas une simple charge, mais tout un ensemble d'« empreintes » électriques, allant d'un simple déplacement de charge à des motifs complexes. Grâce à cela, l'eau ressent la réaction, et la réaction ressent l'eau.
L'astuce principale est de gérer l'infini. Dans un cristal ou un liquide, les molécules se répètent jusqu'à l'horizon, et calculer chaque paire est insensé. Les auteurs divisent l'espace en deux zones. Dans la zone proche, tout est honnête : chaque molécule interagit directement avec le centre quantique et ses voisines. Dans la zone lointaine, les molécules sont regroupées et remplacées par un « bouquet » de caractéristiques électriques en un point. C'est comme regarder une foule de loin : on ne distingue pas les visages, mais le mouvement général et le bruit rendent bien compte de ce qui se passe. La transition entre les zones est adoucie par une fonction « amortissante » spéciale, pour éviter les sauts brusques à la frontière, comme sur un papier peint mal collé.
Le résultat de ce travail n'est pas une simple formule de plus, mais une recette soigneusement calibrée, où la précision du calcul quantique est préservée et la vitesse reste acceptable pour de grands systèmes. Les tests montrent que les résultats coïncident avec les calculs purement quantiques là où c'est vérifiable, mais couvrent un volume bien plus grand. Cette approche permet d'examiner chaque feuille de l'arbre sans s'en approcher, simplement en regardant par la fenêtre. Elle sera utile pour modéliser la catalyse, la dissolution de médicaments ou le comportement de l'eau dans les cellules vivantes, partout où chaque molécule d'eau compte, mais où les calculer toutes « de front » est impossible.
Résumé original
tel que rédigé par les auteurs, en anglais arXiv:2605.09752
A general polarizable embedded (PE) quantum mechanics/molecular mechanics scheme for periodic systems is presented, describing mutual polarization of the two subsystems. The QM system, described with density functional theory (DFT), is coupled to a single center multipole expansion (SCME) model, characterising H$$_2$$O molecules in the MM region. In SCME the H$$_2$$O molecules are ascribed anisotropic dipole and quadrupole polarizabilities and permanent multipoles up to and including the hexadecapole. Our embedding scheme illustrates a smooth and efficient convergence pattern of the periodic interaction potential by introducing a single and clustered multipole expansion points in the far-field. By choosing the near- and far-field expansion of the potential carefully the PE-QM/MM calculation matches the level of accuracy of a the QM calculation. In the short range, the electrostatic interaction between the QM and MM subsystems is damped with a real-space and pair-wise isotropic damping functions - resulting in a screened interaction and preventing over-polarization. In molecular dynamics simulations the two subsystems are separated with the elastic scattering assisted flexible inner region [Kirchhoff et. al. JCTC, 2021, 17, 9, 5863] - ensuring a smooth transition in the radial distribution at the boundary between the two subsystems.
Une molécule d'eau peut avoir jusqu'à 16 « empreintes » électriques de formes différentes, allant d'un simple déplacement de charge à un motif complexe rappelant une fleur à six pétales.