Молекулы на поводке: быстрый расчёт лекарств экспресс
Нужно перебрать миллионы ключей, чтобы найти тот, что откроет замок болезни. Каждый ключ — это молекула, а замок — белок в нашем теле. Проверить каждый ключ вручную невозможно, поэтому химики используют компьютерные модели, которые предсказывают, как молекула поведёт себя в реальности. До недавнего времени точные расчёты занимали часы или дни на мощных компьютерах. Новый инструмент AceFF делает это за секунды.
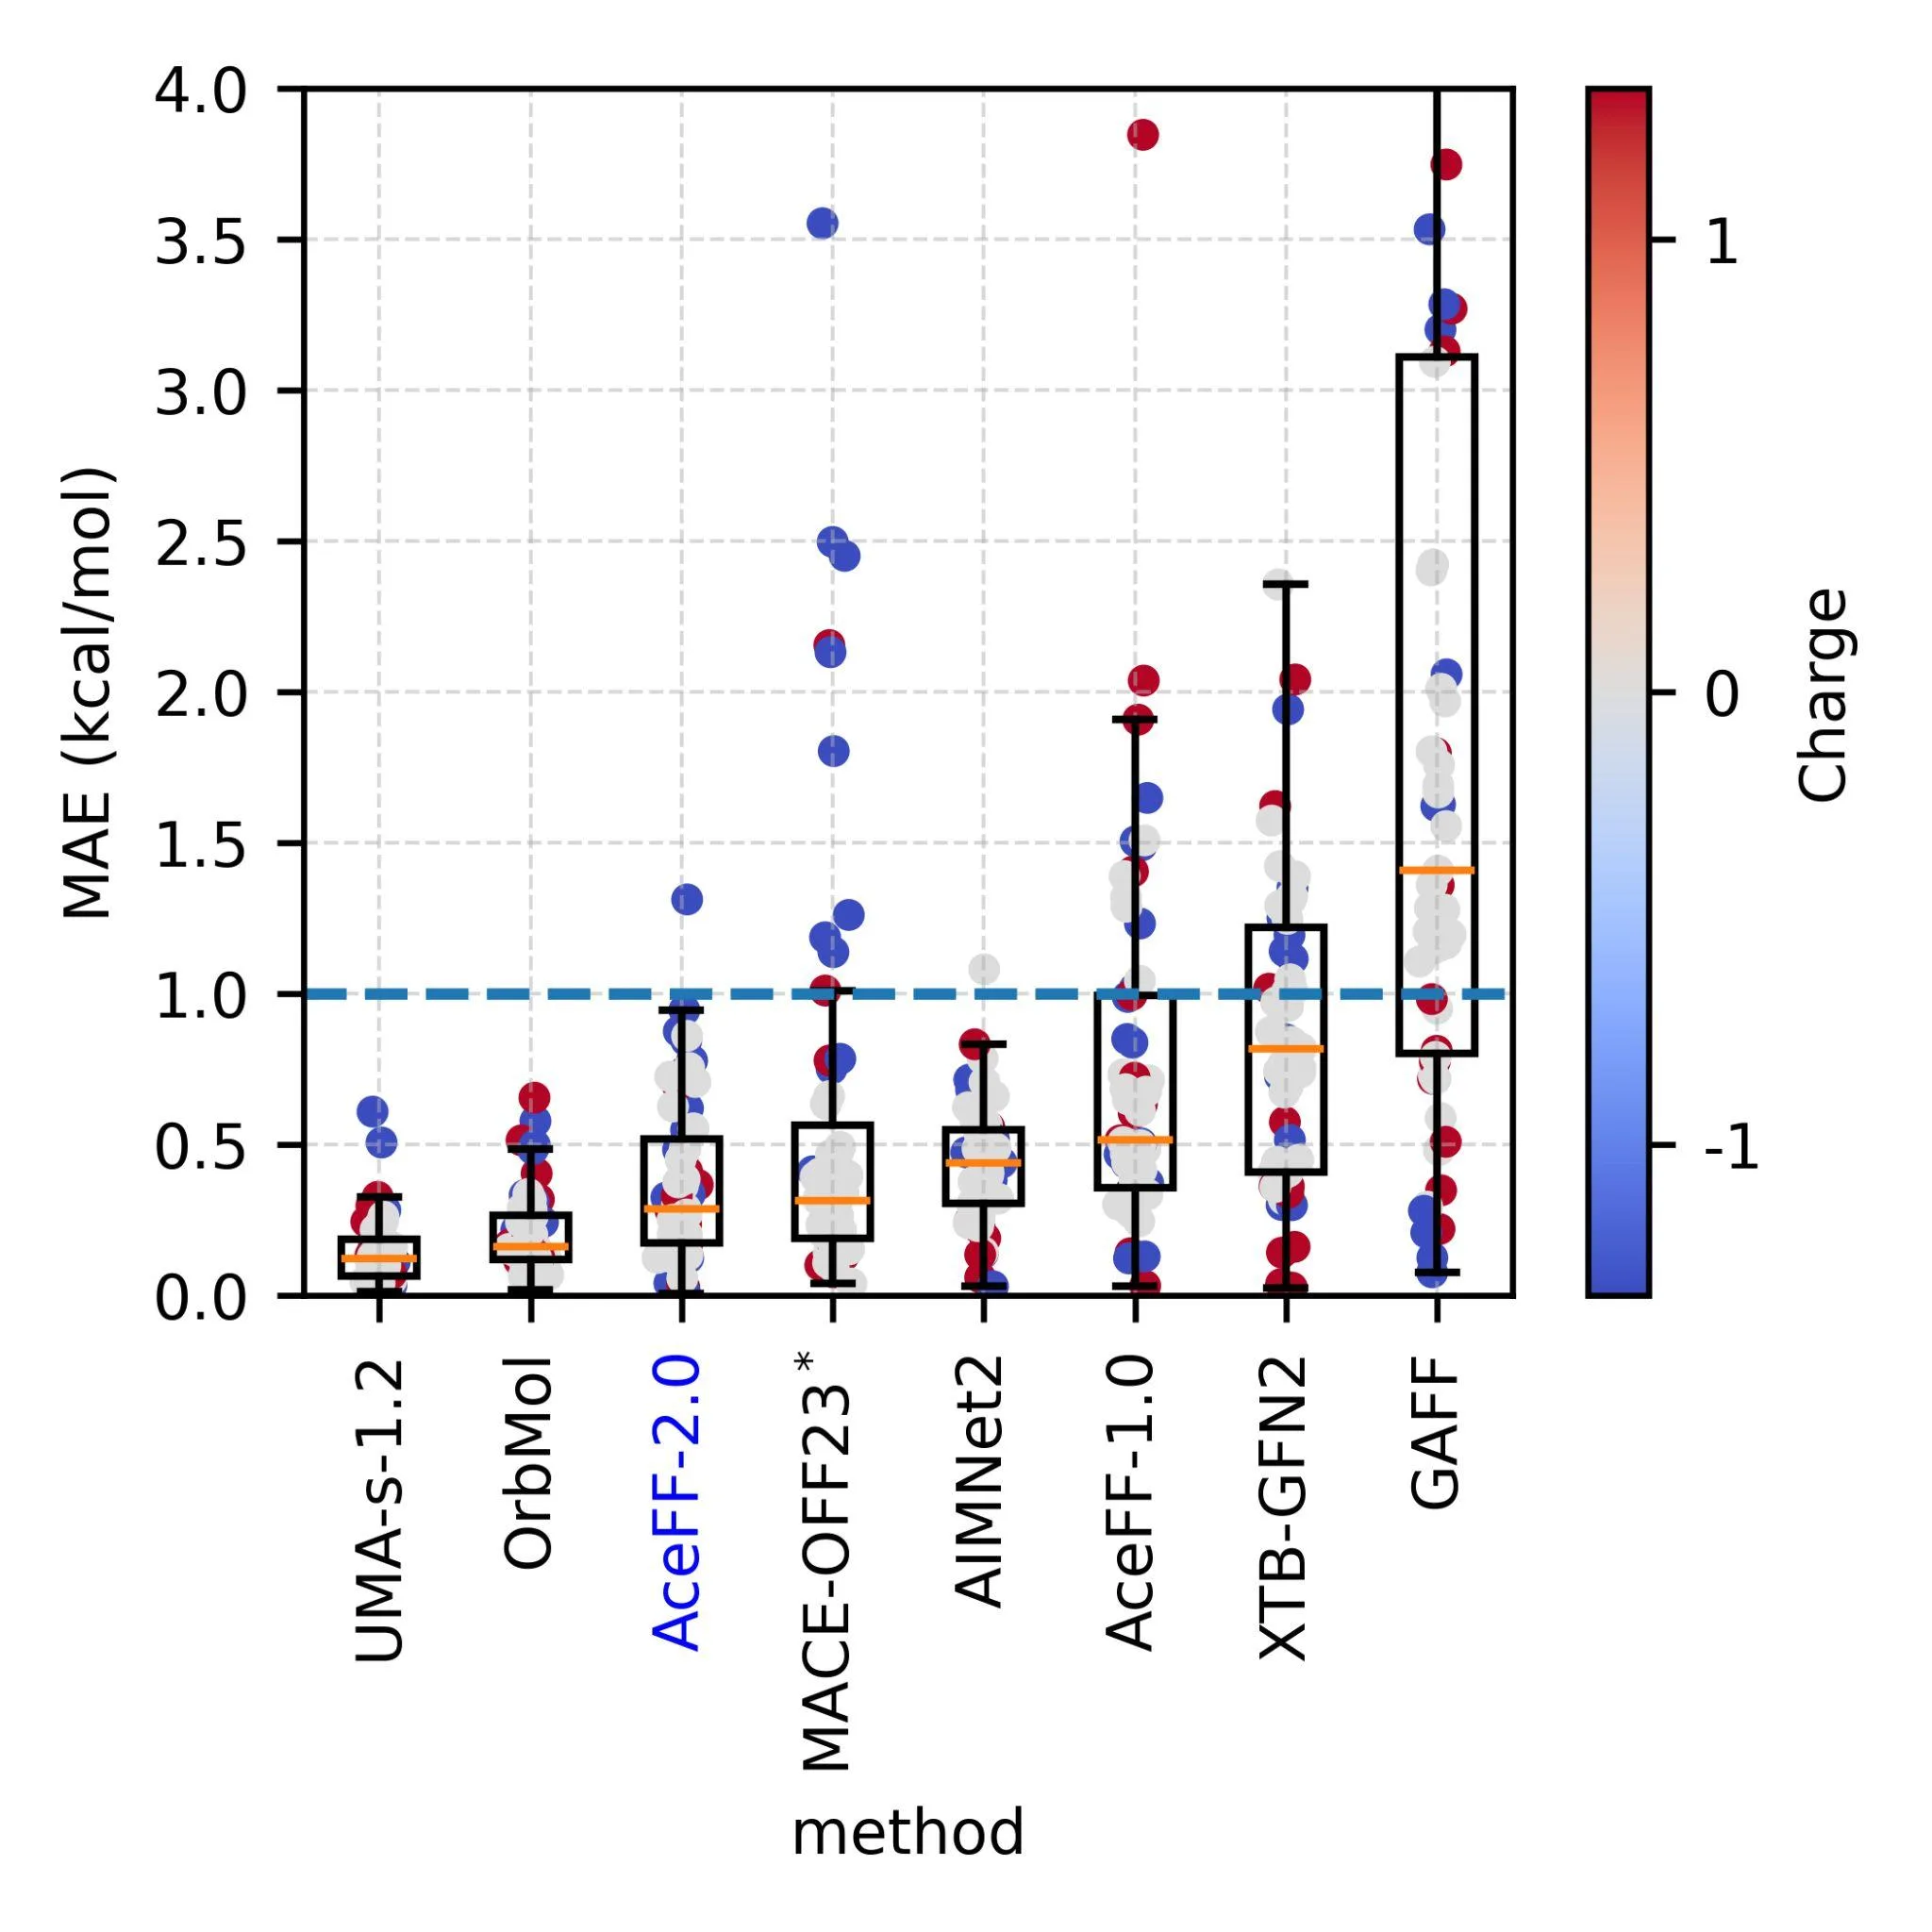
AceFF — это заранее обученная на огромном наборе данных модель, которая понимает, как атомы в молекулах притягиваются, отталкиваются и крутятся вокруг связей. Её научили на примерах молекул, похожих на те, что используют в лекарствах: с углеродом, азотом, кислородом, серой и другими элементами. Главное — модель не просто запоминает, а выводит общие правила, поэтому справляется даже с новыми, невиданными ранее молекулами. В тестах она показала точность на уровне самых строгих квантовых расчётов, но работает в тысячи раз быстрее.
Поиск нового лекарства — как поиск иголки в стоге сена. Нужно проверить миллионы вариантов, и если каждый расчёт занимает час, процесс растягивается на годы. AceFF сокращает это время до минут. Модель уже выложена в открытый доступ, и любой исследователь может скачать её и использовать в своей работе. Это как дать каждому химику персональный суперкомпьютер, который помещается в кармане.
Такой подход меняет саму идею поиска лекарств. Вместо того чтобы синтезировать и проверять сотни веществ в лаборатории, учёные могут сначала прогнать миллионы кандидатов через компьютер, отобрать самые перспективные и только потом переходить к экспериментам. Это экономит годы работы и миллионы долларов.
Оригинальная аннотация
как её написали авторы, на английском arXiv:2601.00581
We introduce AceFF, a pre-trained machine learning interatomic potential (MLIP) optimized for small molecule drug discovery. While MLIPs have emerged as efficient alternatives to Density Functional Theory (DFT), generalizability across diverse chemical spaces remains difficult. AceFF addresses this via a refined TensorNet2 architecture trained on a comprehensive dataset of drug-like compounds. This approach yields a force field that balances high-throughput inference speed with DFT-level accuracy. \mbox{AceFF} fully supports the essential medicinal chemistry elements (H, B, C, N, O, F, Si, P, S, Cl, Br, I) and is explicitly trained to handle charged states. Validation against rigorous benchmarks, including complex torsional energy scans, molecular dynamics trajectories, batched minimizations, and tests of force and energy accuracy, demonstrates that AceFF is state-of-the-art for organic molecules in the accuracy and speed regime important for drug discovery. The AceFF-2 model weights and inference code are available at https://huggingface.co/Acellera/AceFF-2.0.
Модель AceFF обучена на наборе данных, который включает более 1,5 миллиона молекулярных конфигураций — это как если бы вы выучили поведение всех жителей небольшого города, чтобы предсказывать их перемещения.