Cómo medir la energía de una molécula con más precisión que el propio instrumento exprés
Una computadora cuántica mide la energía de una molécula más o menos como una cinta métrica vieja que solo tiene marcas cada metro. Si la longitud real de la mesa es de 2,37 metros, la cinta mostrará «dos y algo», y no se puede ser más preciso. Los físicos llaman a esto resolución: el paso de la rejilla, más fino que el cual no se puede saltar.
Los autores del nuevo trabajo convierten esta desventaja en una ventaja. No hacen una sola medición, sino varias, desplazando cada vez ligeramente el inicio de la regla: un centímetro, dos, cinco. Luego juntan todas las mediciones aproximadas y las promedian. El efecto es similar al antiguo truco de de desplazamiento de la escala: cada lectura por sí sola es imprecisa, pero en conjunto permiten reconstruir la longitud verdadera con un error mucho menor que el valor de la división.
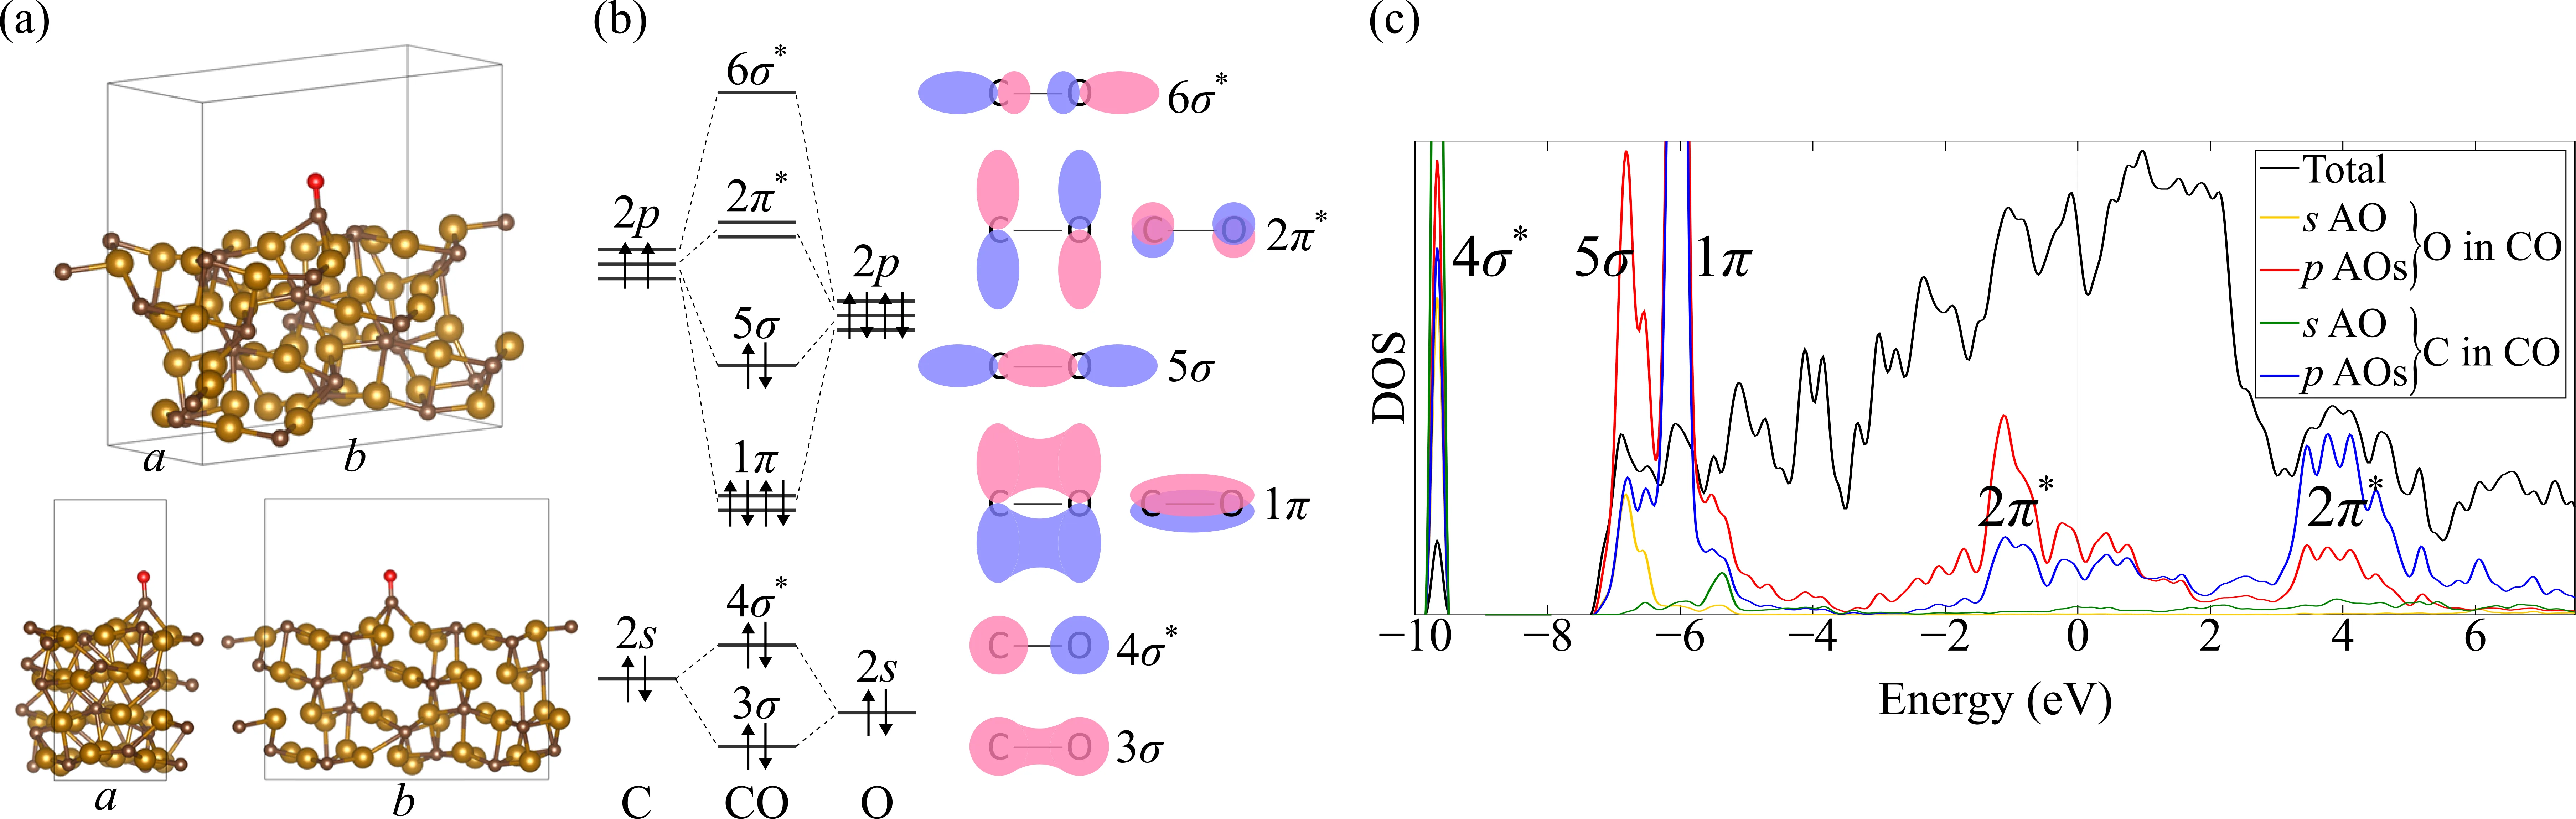
El método se probó en un problema real: la molécula de monóxido de carbono (CO) se adhiere a la superficie de un catalizador de hierro, más o menos como un imán a la puerta del refrigerador, solo que no la sostiene el magnetismo, sino las nubes electrónicas. Estos sistemas son importantes para la industria química, donde los catalizadores aceleran las reacciones, pero calcular su comportamiento en una computadora normal es muy difícil. Una computadora cuántica debería hacerlo mejor, pero por ahora es ruidosa y comete errores.
Los investigadores ejecutaron su esquema en el procesador cuántico Quantinuum H2-2 en dos variantes: con qubits físicos (que son propensos a fallos) y con qubits lógicos, protegidos por el código de Steane con corrección de errores. Incluso cuando los histogramas de las mediciones estaban muy contaminados por el ruido, el método de la «regla desplazada» reconstruía de manera fiable el espectro energético de la molécula. Además, el promediado sobre las rejillas desplazadas suaviza los «barrancos» en el paisaje matemático de la búsqueda, evitando que el algoritmo se atasque en un mínimo falso, como si condujeras por un camino lleno de baches pero con una suspensión que absorbe los golpes y te permite mantener el rumbo.
Este enfoque abre el camino al cálculo de sistemas químicos complejos en computadoras cuánticas que aún no han alcanzado la precisión ideal. En lugar de esperar un «hardware» impecable, los científicos aprenden a sacar el máximo provecho de lo que ya existe.
Resumen original
tal como lo escribieron los autores, en inglés arXiv:2605.29674
Quantum phase estimation (QPE) is an underlying technology for extracting the excitation spectra of many-electron systems, yet its practical use on current hardware is hindered by low grid resolution and environmental noises. Here we propose QPE averaged over variable grids (QAVG), a vernier-type approach that combines low-resolution QPE with multiple origin shifts and physically motivated continuous parametrization to reconstruct the spectra accurately. We introduce this approach into an end-to-end workflow for the {\it ab initio}-based model system for a CO molecule adsorbed onto the $$\chi$$-Fe$$_5$$C$$_2$$ surface. We perform experiments on Quantinuum H2-2 using both physical QPE circuits and logical QPE circuits encoded in the Steane code with offline bit-flip correction. We demonstrate that QAVG accurately reconstructs the spectra with deviations much smaller than the nominal QPE resolution, even when the noisy histograms are used. The cost landscapes averaged over the shifted grids substantially suppress the local minima arising from the spectral leakage, thereby stabilizing the optimization of trial parameters. These results indicate that QAVG provides a robust route to quantum simulations of correlated spectra toward the era of early-fault-tolerant quantum computers.
El nonio (vernier) se inventó en el siglo XVII para instrumentos astronómicos, y ahora este principio ayuda a las computadoras cuánticas a medir con más precisión las energías de las moléculas.