Le graphe orbital : comment un réseau de neurones lit l'intrication des électrons ✛
Contexte
La chimie computationnelle est tiraillée entre vitesse et précision : les méthodes classiques sont rapides mais ne décrivent pas la corrélation forte, tandis que les approches multiconfigurationnelles sont précises mais exponentiellement coûteuses. Les potentiels interatomiques par apprentissage automatique (MLIP) ont appris à prédire les surfaces d'énergie potentielle, mais ignorent généralement la structure électronique explicite et la corrélation statique. À côté de ce travail, l'archive contient des études sur la prédiction de propriétés de matériaux sans laboratoire, sur l'apprentissage automatique des couplages d'échange dans les cristaux, et sur des potentiels neuronaux sensibles aux contraintes dans les détails. OrbGNN s'inscrit dans la lignée des modèles ML basés sur la fonction d'onde, mais déplace le focus des coordonnées atomiques vers les interactions orbitales, ouvrant la voie à la description des effets multiconfigurationnels.
Méthodes
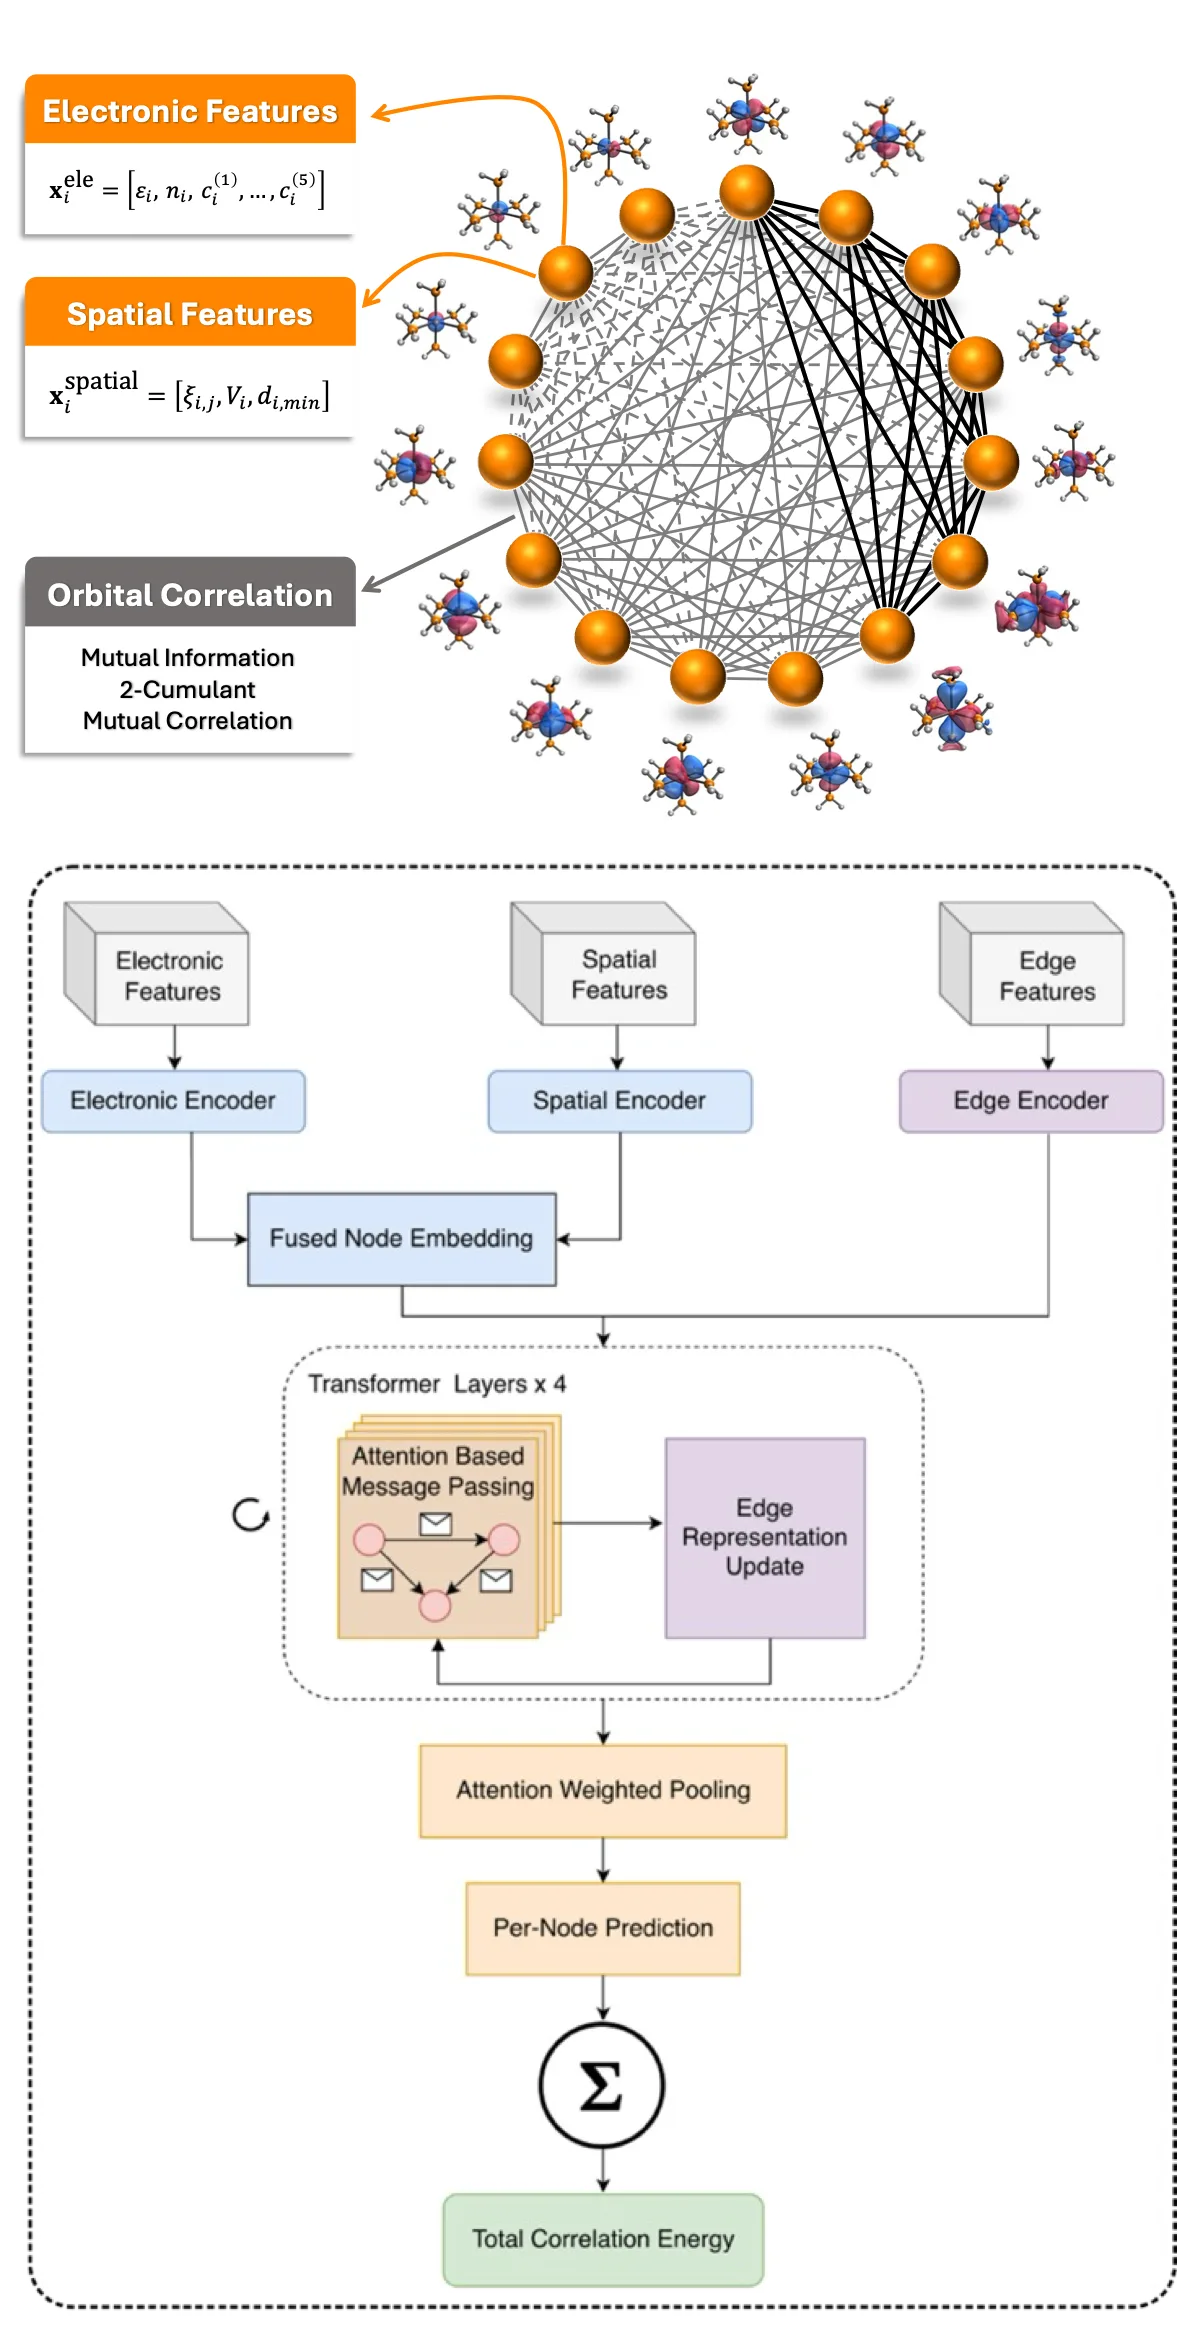
Les auteurs construisent un graphe orbital pour chaque molécule : les nœuds sont les orbitales moléculaires avec des caractéristiques (énergie de Hartree-Fock, nombres d'occupation des orbitales naturelles issues de DMRG, contributions des orbitales atomiques, distance du centroïde de l'orbitale au noyau le plus proche, potentiel nucléaire pondéré). Les arêtes encodent la connectivité orbitale par paire via trois métriques : l'information mutuelle, la norme du cumulant à deux particules et la corrélation mutuelle. L'architecture est un transformateur à graphes avec propagation de messages bidirectionnelle et attention. Les données d'entraînement sont générées par des calculs DMRG (dimension de liaison 100 pour les diatomiques, 200 pour les complexes de fer) avec les bases ANO-RCC. Les valeurs cibles sont la différence d'énergie entre CASSCF/CASPT2 et Hartree-Fock, c'est-à-dire la contribution de corrélation. Pour la dissociation de N2, 500 géométries sont utilisées (0,7 à 2,8 Å), pour les 18 molécules diatomiques, 100 géométries par molécule, et pour les cinq complexes Fe(II), 25 géométries d'étirement des liaisons Fe-L.
Résultats
Sur la courbe de dissociation de N2, les trois métriques de connectivité donnent une erreur absolue moyenne (MAE) inférieure à 0,38 mEh (précision sous-chimique) : cumulant 0,2038 mEh, corrélation mutuelle 0,2052 mEh, information mutuelle 0,2473 mEh. Les erreurs sont plus élevées pour les liaisons courtes (jusqu'à 1,1 Å), où l'intrication est faible. Pour les 18 molécules diatomiques, la MAE globale est de 0,742 mEh (ANO-RCC-MB) et 0,773 mEh (ANO-RCC-DZ), avec une précision maintenue pour différents types de liaisons. Pour les cinq complexes octaédriques [Fe(L)6]2+ (L = NH3, CO, HCN, CNH, PH3), OrbGNN a prédit les écarts de spin avec une MAE inférieure à 1 kcal/mol, reproduisant correctement l'ordre des états haut spin et bas spin. Le modèle a été entraîné sur des espaces actifs de tailles variées (de CAS(6,5) à CAS(10,12)) et a démontré sa capacité à capturer la corrélation dynamique sans caractéristiques explicites des orbitales virtuelles.
Implications
OrbGNN montre que les graphes orbitaux avec des métriques d'intrication contiennent suffisamment d'informations pour prédire l'énergie de corrélation, même dans des systèmes fortement corrélés. Contrairement aux travaux voisins qui s'appuient sur les coordonnées atomiques ou des potentiels universels, la représentation est ici construite directement à partir de la fonction d'onde, ce qui rend le modèle physiquement transparent et transférable. C'est un premier pas vers le remplacement des coûteux calculs multiconfigurationnels par un modèle de substitution rapide pour le criblage des métaux de transition et les processus de rupture de liaison.
Développements futurs
Les prochaines étapes consistent à étendre les données d'entraînement au-delà des balayages locaux de la surface d'énergie potentielle : divers métaux, degrés d'oxydation, ligands et tailles d'espaces actifs. Une recherche automatique des espaces actifs est prévue, ainsi que l'intégration avec des MLIP équivariants pour un apprentissage simultané de la structure atomique et électronique. L'ajout d'informations sur les orbitales virtuelles pourrait améliorer les prédictions CASPT2.
Impact
La méthode pourrait accélérer le criblage à haut débit des complexes de métaux de transition et des catalyseurs, où la précision des états de spin est cruciale. Elle crée également une base pour des modèles hybrides combinant MLIP et fonctions d'onde.
Prochaines étapes
Élargir l'ensemble de données à des complexes avec différents métaux et ligands, intégrer la sélection automatique de l'espace actif, vérifier la transférabilité aux états excités et aux réactions avec rupture de liaison.
Problèmes ouverts clés
Ce travail aborde directement le problème de l'évolutivité des méthodes multiconfigurationnelles : comment prédire l'énergie de corrélation forte sans croissance exponentielle du coût. La question de la transférabilité du modèle à des systèmes avec un grand nombre d'orbitales fortement corrélées et l'inclusion de la corrélation dynamique sans orbitales virtuelles explicites reste ouverte.
Le regard de la machine du savoir
Cette section s'adresse à l'auteur du travail et à ses collègues. Les travaux voisins ont été trouvés par une recherche sémantique dans notre archive, et non par correspondance de mots. Nous n'évaluons pas : nous montrons le champ autour.
Ce que fait ce travail
Cet article présente OrbGNN, un réseau de neurones sur graphes qui prédit l'énergie de corrélation électronique statique à partir de graphes orbitaux, où les nœuds sont les orbitales moléculaires et les arêtes les mesures d'intrication (information mutuelle, cumulant à deux particules, corrélation mutuelle). Le modèle est entraîné sur des données DMRG pour la dissociation de N2, 18 molécules diatomiques et cinq complexes de fer(II), atteignant des erreurs inférieures à la précision chimique (moins de 1 kcal/mol pour les gaps de spin).
Où est sa force
Le déplacement du focus des coordonnées atomiques vers les interactions orbitales et l'intrication quantique permet au modèle de capturer explicitement la corrélation statique, ouvrant ainsi la voie à la description d'effets multiconfigurationnels inaccessibles aux MLIP conventionnels.
Vers où avancer
- Il pourrait être intéressant d'examiner comment les idées de prédiction des propriétés des matériaux sans laboratoire de l'article 2503.03837 peuvent être adaptées pour étendre OrbGNN à des classes plus larges de composés, en utilisant des caractéristiques orbitales plutôt qu'atomiques.appui : Lego scientifique : prédire les propriétés des matériaux sans laboratoire arXiv:2503.03837
- Une piste voisine est celle de l'article 2606.28458 sur l'apprentissage automatique des couplages d'échange dans les cristaux : on pourrait tenter de transposer les graphes orbitaux aux systèmes périodiques où les interactions magnétiques sont importantes.appui : Le ballet magnétique des cristaux : l'IA à l'écoute des angles d'échange arXiv:2606.28458
- L'expérience de l'article 2606.08287 sur les potentiels de réseau de neurones sensibles aux contraintes pourrait être utile : ajouter aux caractéristiques d'OrbGNN des informations sur les distorsions géométriques afin d'améliorer la description des transitions de spin dans les complexes de métaux de transition.appui : Un réseau de neurones qui sent les tensions dans les pièces de toutes formes arXiv:2606.08287
À essayer
- Tester le transfert d'OrbGNN entraîné sur des complexes d'autres métaux de transition, en utilisant comme point de départ la prédiction des propriétés des matériaux sans laboratoire de 2503.03837.
- Vérifier si l'ajout de caractéristiques décrivant les orbitales virtuelles, par analogie avec la prise en compte de la polarisation dans 2606.16922, améliore la précision pour les liaisons étirées.
- Utiliser les métriques d'intrication pour regrouper les orbitales et construire des graphes hiérarchiques, en s'inspirant de la lecture des molécules par signature carbone de 2604.27070.
Travaux voisins dans notre archive
- Un réseau de neurones apprend à lire les molécules grâce à l'empreinte du carboneproximité 0.63
- Le ballet magnétique des cristaux : l'IA à l'écoute des angles d'échangeproximité 0.55
- La carte de l'âge du cerveauproximité 0.55
- Une oreille artificielle pour capter l'énergie des particulesproximité 0.55
- Un réseau de neurones dresse une carte gravitationnelle précise des galaxiesproximité 0.54
- Un réseau de neurones qui sent les tensions dans les pièces de toutes formesproximité 0.54
- Lego scientifique : prédire les propriétés des matériaux sans laboratoireproximité 0.53
Le travail le plus proche de l'archive se situe à 0.63 par le sens — le niveau habituel de notre corpus.
L'erreur de prédiction des écarts de spin pour les complexes de fer est inférieure à 1 kcal/mol, soit environ l'énergie libérée par la combustion d'une allumette, répartie sur une mole de substance.
Chiffres clés
- précision sous-chimique: moins de 1 kJ/mol (0,38 mEh)
- MAE pour N2 (cumulant): 0,2038 mEh
- MAE pour 18 diatomiques (ANO-RCC-DZ): 0,773 mEh
- MAE des écarts de spin Fe(II): moins de 1 kcal/mol
- dimension de liaison DMRG pour les diatomiques: 100