Нейросеть учится читать молекулы по углеродной подписи экспресс
Каждый атом углерода в молекуле носит при себе паспорт — энергию, с которой его самые глубокие электроны сидят на своих орбитах. Эта энергия чутко отзывается на соседей: появился рядом кислород или двойная связь — и цифра в паспорте меняется. Химики давно измеряют такие энергии с помощью рентгена, но расчёт для каждой новой молекулы отнимает часы машинного времени.
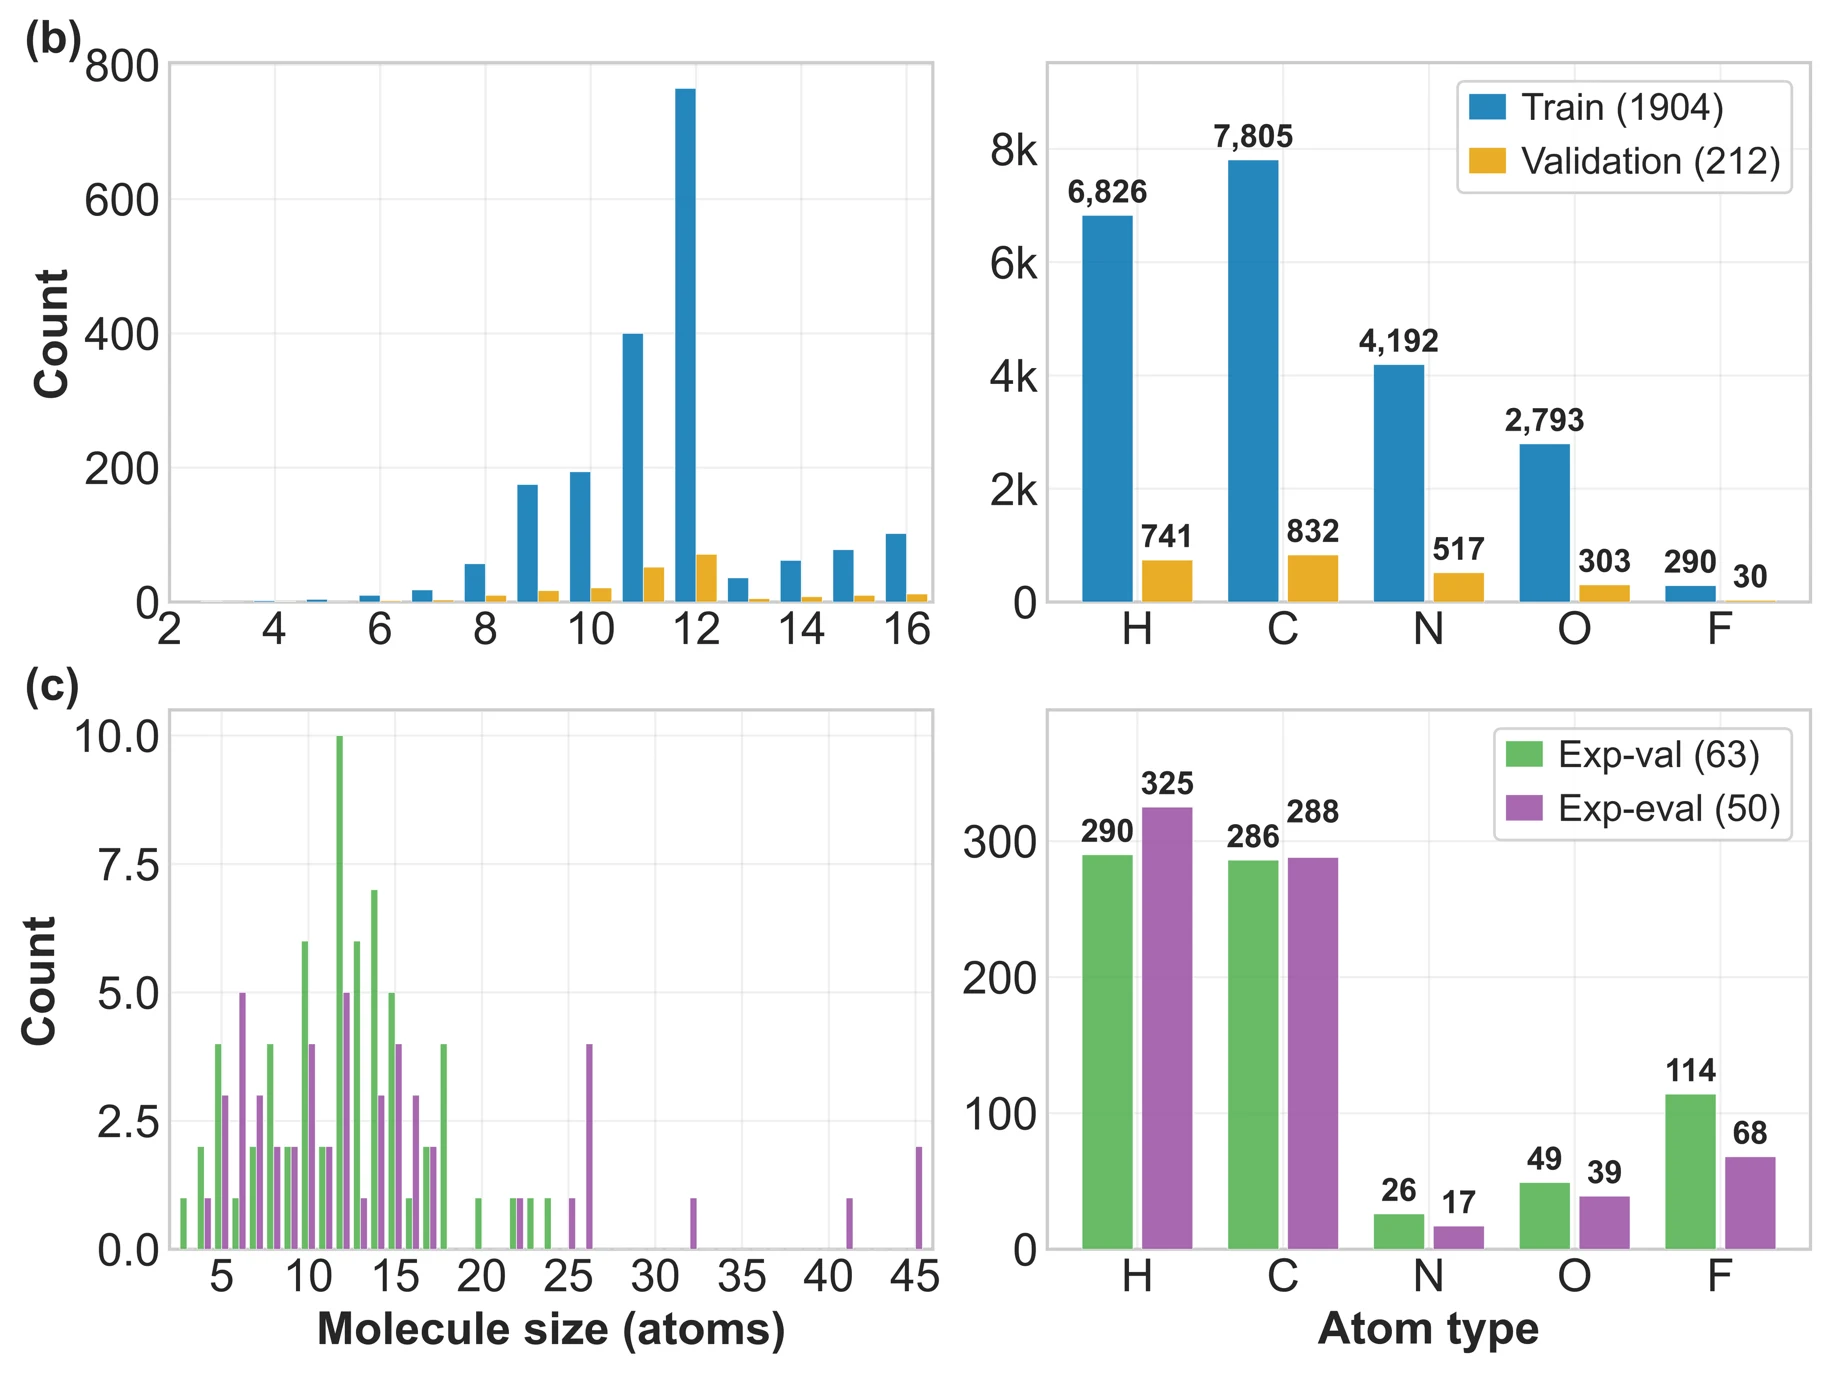
Новая модель работает как опытный архивариус, который по одной фотографии здания мгновенно определяет прочность фундамента. Она видит молекулу не как мешанину шариков, а как граф — сетку, где атомы это узлы, а связи — рёбра. Нейросеть обучалась на 8637 углеродных центрах в 2116 молекулах размером от 4 до 16 атомов, используя данные многоконфигурационной теории функционала плотности (сложного квантового метода расчёта). При проверке на 570 реальных измерениях в 113 молекулах — некоторые достигали 45 атомов — средняя ошибка составила 0,33 электронвольта. Это примерно одна сотая от энергии видимого света.
Особенность модели — химически осмысленные признаки узлов, которые снижают зависимость от глубины обмена сообщениями в графе. Проще говоря, нейросети не нужно «переспрашивать» дальних соседей много раз, чтобы понять окружение атома. Это как если бы вы определяли настроение человека не по всей цепочке его разговоров, а по нескольким ключевым словам.
Модель также устойчива к искажённым геометриям — тем, что возникают при тепловых колебаниях или на ранних стадиях химической реакции. Её проверили на таутомерах авобензона (45 атомов) — молекулы, которые меняют положение атома водорода и связаны с защитой от ультрафиолета. Нейросеть мгновенно различила формы и выдала энергии, согласованные с экспериментом. Так открывается путь к быстрому скринингу лекарств и материалов.
И вот что любопытно: паспорт углерода меняется на несколько электронвольт в зависимости от соседей — этого достаточно, чтобы отличить графит от алмаза по одному только рентгеновскому спектру.
Оригинальная аннотация
как её написали авторы, на английском arXiv:2604.27070
Graph neural networks are promising architectures for fast, accurate and transferable predictions of core-electron binding energies, which depend on the local bond environment. Here we present a graph neural network model for predicting carbon 1s core-electron binding energies in organic molecules. The model is trained with multiconfiguration pair-density functional theory on 8637 carbon atoms in 2116 molecules with 4-16 atoms and evaluated against 570 experimental values in 113 different molecules containing 3-45 atoms. Previous work benchmarked a mean absolute error of 0.27 eV to experiment for the training data level of theory [J. Phys. Chem. A 2025, 129, 36, 8419-8431] and the present model demonstrates an experimental evaluation error of 0.33 eV with good size transferability to larger organic molecules. An equivariant graph neural network is benchmarked against its rotationally invariant analogue and a model comprised of the smooth overlap of atomic positions descriptors and kernel ridge regression for training data efficiency and stability to non-equilibrium geometries absent from the training data. All models show good training data efficiency and the graph based models have improved transferability to non-equilibrium geometries. The use of chemically informed, graph-normalized node features reduces the graph neural network's dependence on message passing depth. A case study on the 45 atom avobenzone tautomers demonstrates the model's ability for instant and precise analysis of complex molecules. The software and data are provided by the open-source AugerNet package at https://doi.org/10.5281/zenodo.19689244.
Энергия остовных электронов углерода меняется на несколько электронвольт в зависимости от соседей — этого достаточно, чтобы отличить графит от алмаза по одному только рентгеновскому спектру.