Как измерить энергию молекулы точнее, чем позволяет прибор экспресс
Квантовый компьютер измеряет энергию молекулы примерно как старая рулетка, у которой есть только деления через метр. Если реальная длина стола – 2,37 метра, рулетка покажет «два с чем-то», и точнее никак. Физики называют это разрешением: шаг сетки, мельче которого не прыгнуть.
Авторы новой работы превращают этот недостаток в преимущество. Они делают не одно измерение, а несколько, каждый раз чуть сдвигая начало линейки – на сантиметр, на два, на пять. Потом собирают все грубые замеры вместе и усредняют. Эффект похож на старый приём со сдвигом шкалы: сам по себе каждый отсчёт неточен, но в сумме они позволяют восстановить истинную длину с погрешностью гораздо меньше цены деления.
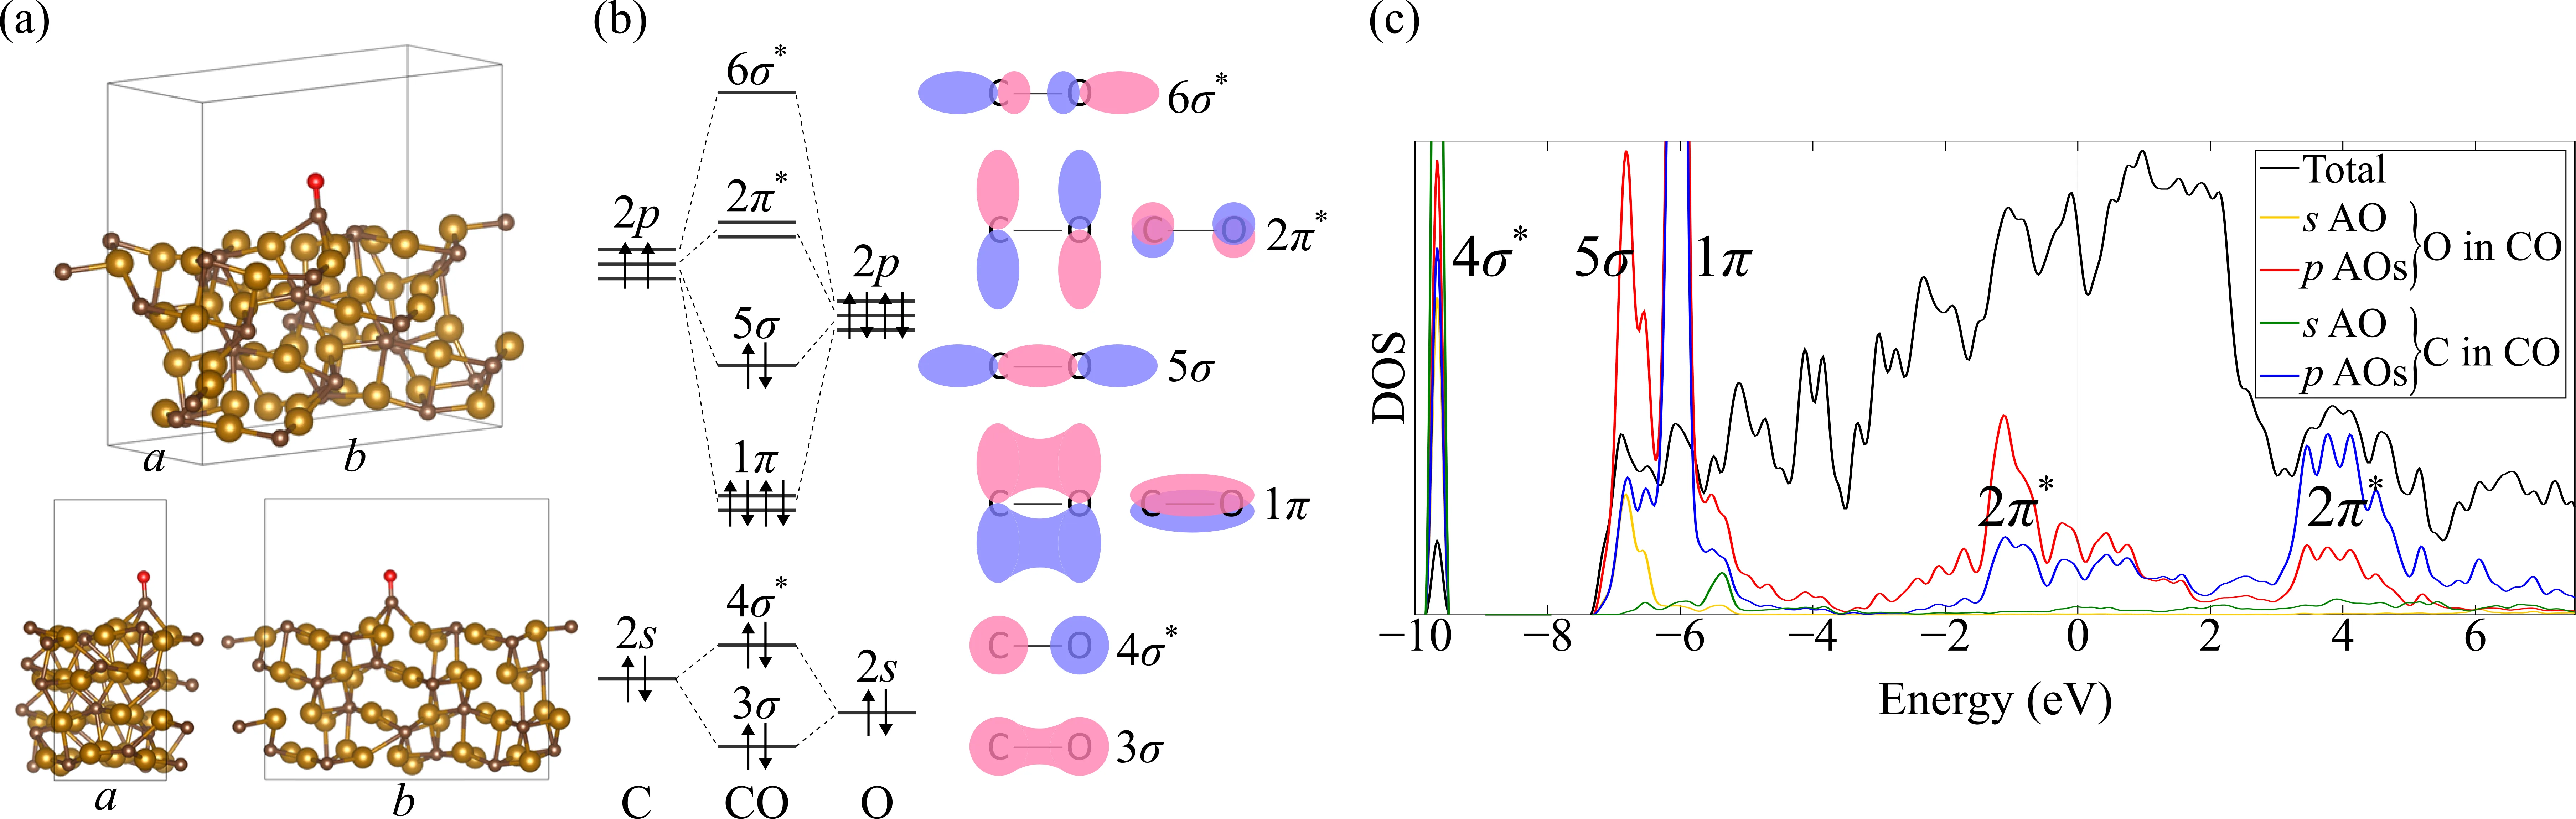
Метод проверили на реальной задаче: молекула угарного газа (CO) прилипает к поверхности железного катализатора – примерно как магнит к холодильнику, только удерживается она не магнетизмом, а электронными облаками. Такие системы важны для химической промышленности, где катализаторы ускоряют реакции, но рассчитать их поведение на обычном компьютере очень трудно. Квантовый компьютер должен справляться лучше, однако пока он шумит и ошибается.
Исследователи запустили свою схему на квантовом процессоре Quantinuum H2-2 в двух вариантах: на физических кубитах (которые подвержены сбоям) и на логических кубитах, защищённых кодом Стина с коррекцией ошибок. Даже когда гистограммы измерений были сильно зашумлены, метод «сдвинутой линейки» надёжно восстанавливал энергетический спектр молекулы. Более того, усреднение по сдвинутым сеткам сглаживает «овраги» в математическом ландшафте поиска, не давая алгоритму застрять в ложном минимуме – словно вы едете по ухабистой дороге, но подвеска сглаживает ямы, позволяя держать верное направление.
Такой подход открывает дорогу к расчёту сложных химических систем на квантовых компьютерах, которые ещё не достигли идеальной точности. Вместо того чтобы ждать безупречного «железа», учёные учатся выжимать максимум из того, что есть сейчас.
Оригинальная аннотация
как её написали авторы, на английском arXiv:2605.29674
Quantum phase estimation (QPE) is an underlying technology for extracting the excitation spectra of many-electron systems, yet its practical use on current hardware is hindered by low grid resolution and environmental noises. Here we propose QPE averaged over variable grids (QAVG), a vernier-type approach that combines low-resolution QPE with multiple origin shifts and physically motivated continuous parametrization to reconstruct the spectra accurately. We introduce this approach into an end-to-end workflow for the {\it ab initio}-based model system for a CO molecule adsorbed onto the $$\chi$$-Fe$$_5$$C$$_2$$ surface. We perform experiments on Quantinuum H2-2 using both physical QPE circuits and logical QPE circuits encoded in the Steane code with offline bit-flip correction. We demonstrate that QAVG accurately reconstructs the spectra with deviations much smaller than the nominal QPE resolution, even when the noisy histograms are used. The cost landscapes averaged over the shifted grids substantially suppress the local minima arising from the spectral leakage, thereby stabilizing the optimization of trial parameters. These results indicate that QAVG provides a robust route to quantum simulations of correlated spectra toward the era of early-fault-tolerant quantum computers.
Нониус (верньер) изобрели в XVII веке для астрономических приборов, а теперь этот принцип помогает квантовым компьютерам точнее измерять энергии молекул.