Cómo enseñar a una red neuronal a leer moléculas de un vistazo exprés
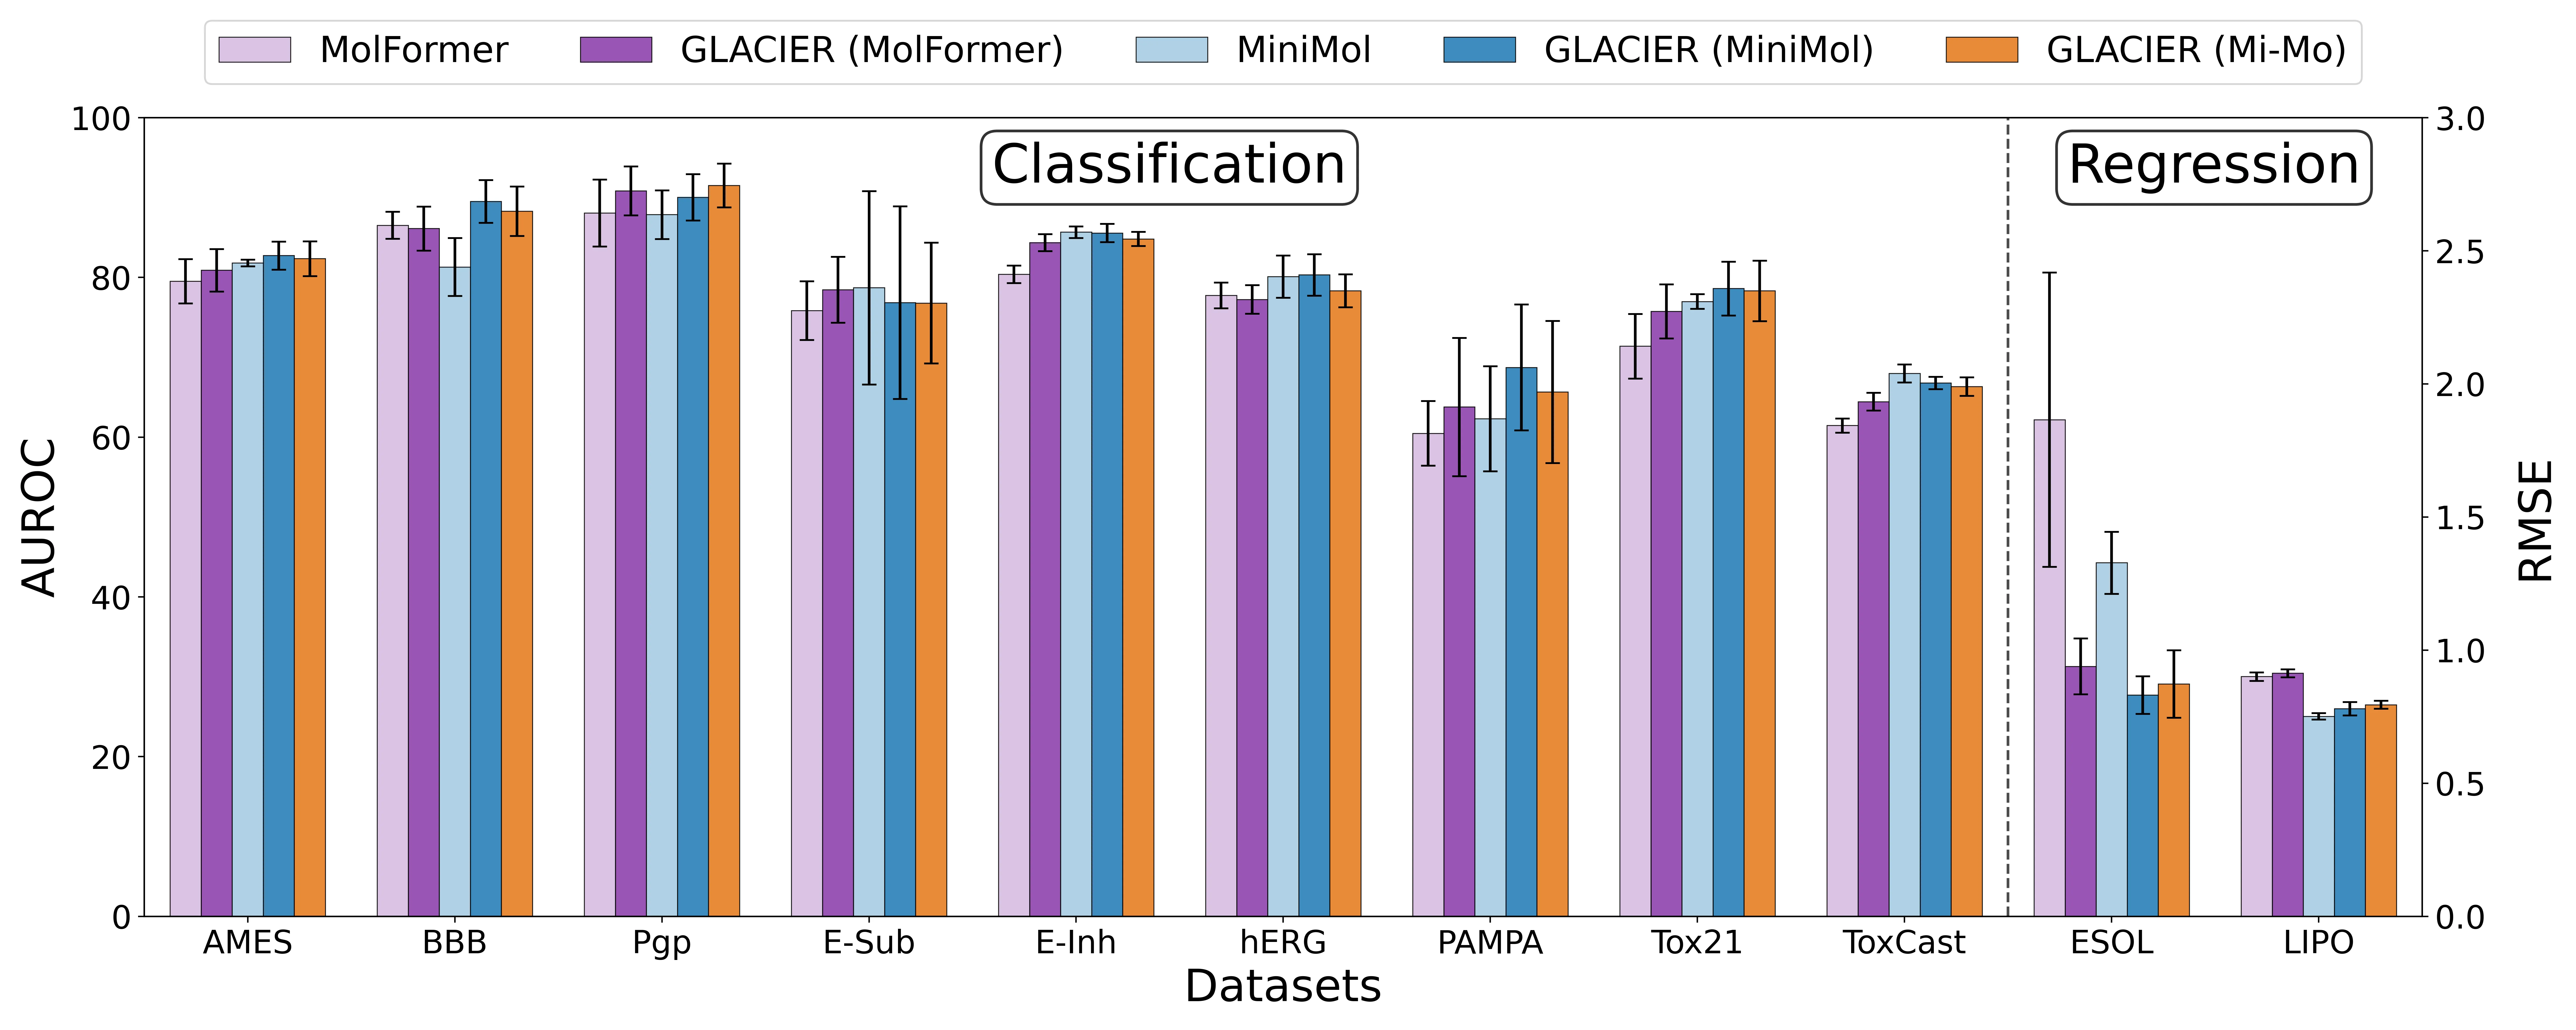
Buscar la molécula adecuada entre miles de millones de opciones es como buscar un grano de arroz en un saco lleno. Para no revisarlo todo a mano, los químicos recurren cada vez más a las redes neuronales. Pero los modelos grandes requieren ordenadores potentes, y a los pequeños a menudo les falta visión de conjunto.
GLACIER resuelve este problema como un alumno aplicado que aprende de varios mentores a la vez. Primero, los tres 'ojos' del modelo observan la molécula desde distintos ángulos: uno la ve como un grafo (un esquema de átomos como vértices y enlaces como aristas), otro la lee como una cadena de texto SMILES (algo así como un código de barras molecular), y el tercero evalúa parámetros fisicoquímicos: tamaño, carga, solubilidad. Luego, estas tres miradas se fusionan en un retrato único de la molécula mediante un aparato matemático inspirado en la geometría de Finsler (es como medir distancias no en línea recta, sino por un sendero de montaña sinuoso).
En la última etapa entran en juego los maestros: los grandes modelos MiniMol y MolFormer, ya entrenados con enormes conjuntos de datos. El alumno GLACIER no se limita a copiar sus respuestas, sino que, mediante el mecanismo de aprendizaje contrastivo, aprende a acercar en su espacio interno las moléculas que son similares en esencia y a alejar las que son distintas. Así nace un modelo compacto pero muy preciso, capaz de predecir propiedades de sustancias sin cálculos pesados.
Al final, una sola herramienta ligera reemplaza a un conjunto de programas voluminosos, acelerando la búsqueda de nuevos materiales y medicamentos. El grano de arroz en el saco ahora se puede encontrar no al tacto, sino con una descripción precisa.
Resumen original
tal como lo escribieron los autores, en inglés arXiv:2606.11382
Deep learning models facilitate the discovery of molecules with tailored properties among billions of candidate compounds. However, the computational burden to develop and deploy state-of-the-art models continuously increases, limiting their scalability. Most large-scale models are unimodal in nature and overlook the potential to leverage complementary molecular data modalities. To address these shortcomings, this paper introduces the Graph-Language Alignment for Chemical Inference and Exploration using Representations (GLACIER) model, a student-teacher framework that integrates molecular graphs, SMILES strings, and physicochemical descriptors to learn rich molecular embeddings. Our framework consists of three stages: (1) we pretrain three student encoders on 100,000 drug-like molecules: a message-passing neural network for molecular graphs, a transformer-based encoder for SMILES strings, and a multilayer perceptron for physicochemical descriptors, (2) we fuse these student modalities using a novel Finsler geometry-aware module, and (3) distill complementary knowledge from large teacher models, including MiniMol and MolFormer, into a single lightweight model via contrastive learning. We demonstrate that GLACIER is a robust framework that delivers high predictive performance and computational efficiency in complex molecular property prediction tasks. Our code is publicly available at https://github.com/eemokey/glacier.
La cadena SMILES del agua corriente se escribe simplemente como «O», y la de la aspirina, «CC(=O)OC1=CC=CC=C1C(=O)O». En esencia, es la molécula escrita con letras y números, como una palabra en el idioma químico.