Química cuántica para cientos de miles de átomos exprés
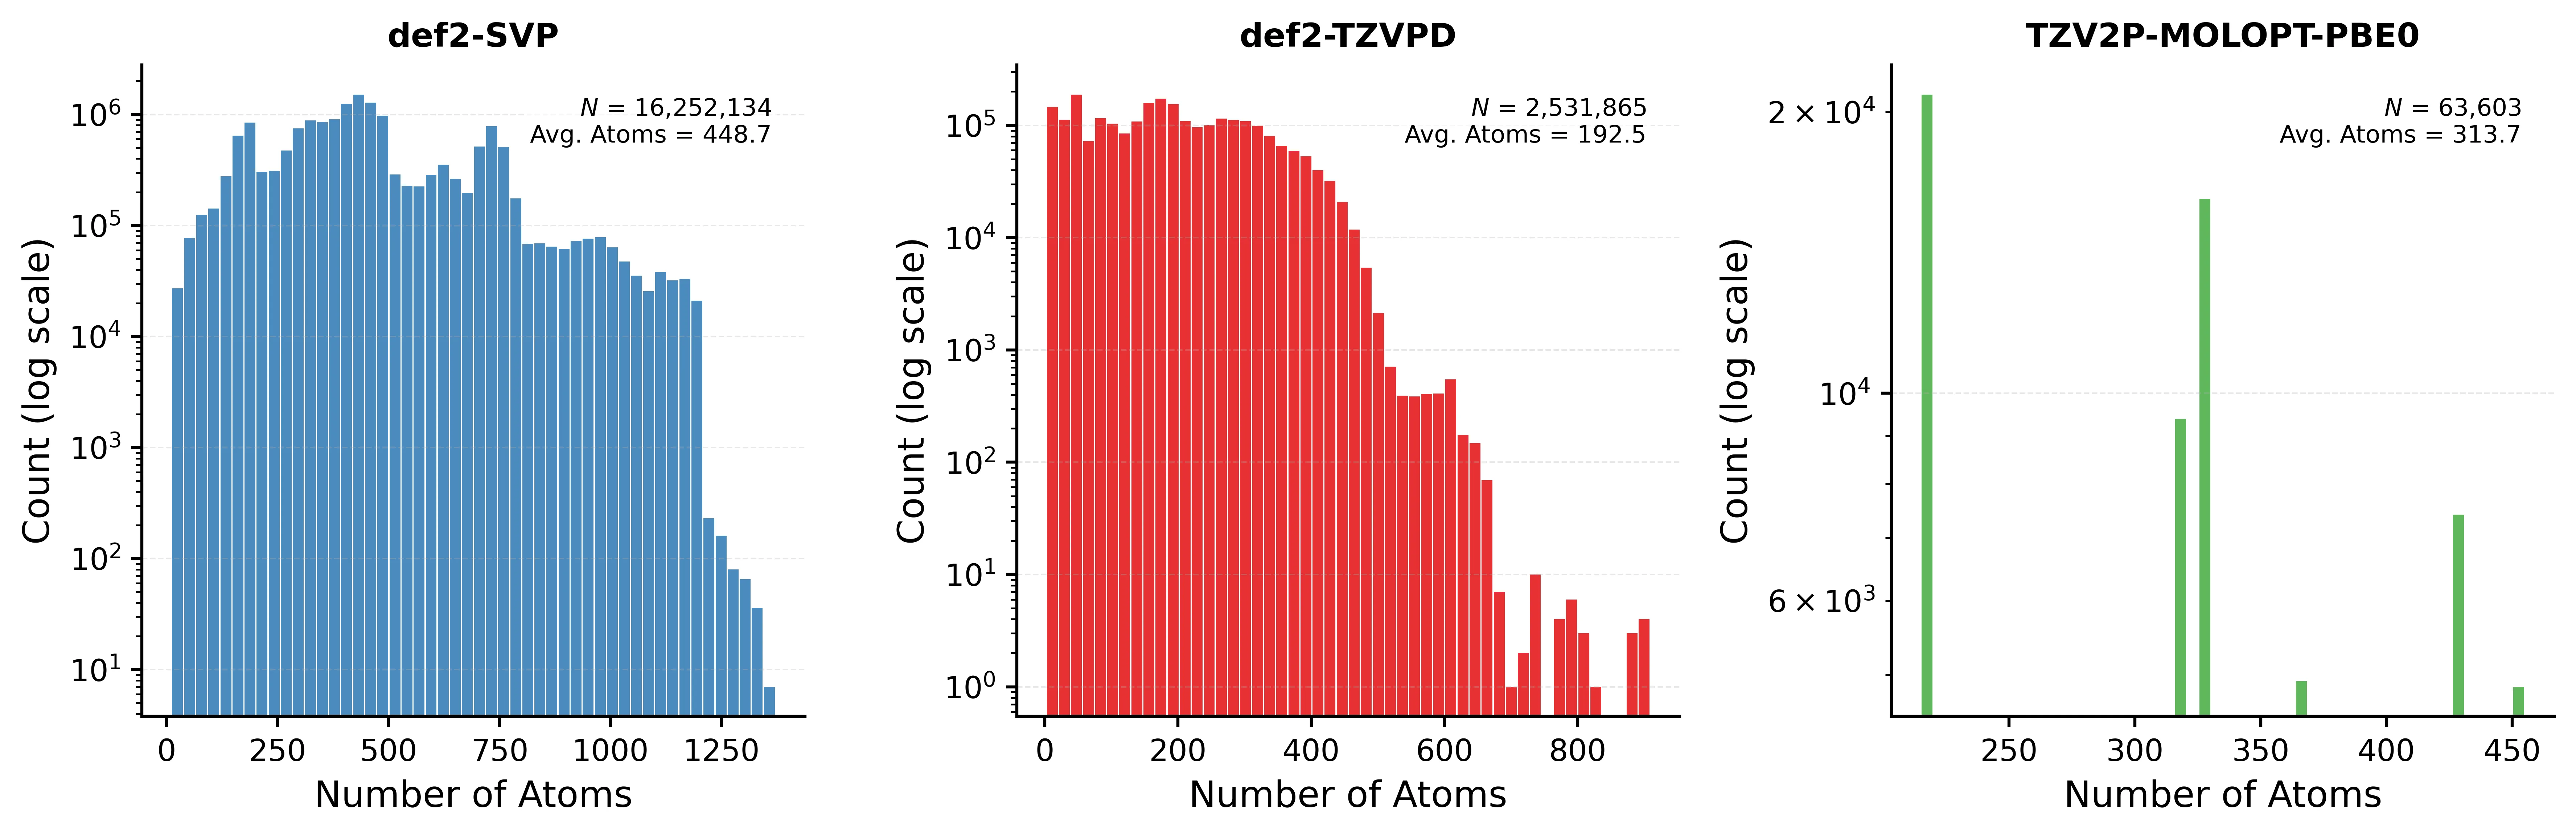
El agua en un vaso parece continua, pero en realidad es una danza de billones de moléculas que constantemente rompen y forman enlaces. Antes era imposible ver esta danza en todo su detalle: los cálculos precisos que tienen en cuenta las propiedades cuánticas de los electrones solo podían manejar gotas diminutas de unos cientos de átomos. El nuevo modelo UBio-MolFM cambia las reglas del juego. Se entrenó con 160 millones de ejemplos donde ya se habían calculado todas las interacciones electrónicas, y ahora predice el comportamiento de las moléculas casi con la misma precisión, pero para sistemas mil veces más grandes.
El modelo no solo es rápido: ve lo que los antiguos métodos aproximados pasaban por alto. Por ejemplo, en el agua reproduce correctamente el patrón de difracción de rayos X, es decir, la disposición de las moléculas. Y en la molécula de ciclosporina A, un fármaco contra el rechazo de órganos, detecta un enlace de hidrógeno que se comporta como una puerta caprichosa: se abre y se cierra. De esta puerta depende que la molécula atraviese la membrana celular. Los modelos antiguos simplemente clavaban la puerta, y el fármaco parecía impermeable.
Ahora que la precisión cuántica está al alcance de sistemas biológicos enormes, se abre el camino para calcular el funcionamiento de proteínas, ARN y fármacos sin concesiones. Es como pasar de leer letras a leer páginas enteras: la imagen se vuelve clara, ya no se adivina a partir de fragmentos.
Resumen original
tal como lo escribieron los autores, en inglés arXiv:2608.18623v1
Ion conduction, membrane permeation and metal recognition hinge on electronic structure, yet first-principles simulation reaches only hundreds of atoms. UBio-MolFM lifts that ceiling: a foundation model trained on 160 million quantum-chemical labels, its receptive field spanning non-covalent distances at near-linear cost. The barrier is cost, not principle. One untuned potential keeps force error near 20 meV/{\AA} past a thousand atoms, reproduces water's X-ray structure and ion hydration, and holds an RNA Mg$$^{2+}$$ site without ion-specific parameters. Cyclosporine A pays 3.5 kcal/mol in water for its permeable conformer, gated by one kinetically asymmetric hydrogen bond that a fixed-charge model flattens. In a 108,964-atom KcsA channel on one GPU, the relaxed four-ion column is anhydrous in all five replicas, in direct contact in four---the knock-on geometry ten fixed-charge simulations never form. It remains orders of magnitude costlier. Where electronic structure decides the answer, first-principles simulation is in reach.
El modelo UBio-MolFM retiene un ion de magnesio en el ARN sin ajustes especiales para cada metal: simplemente sabe cómo a los electrones les gusta agruparse alrededor de partículas cargadas.