Clustering contre tri : comment les protéines s'assemblent en points au contact cellulaire ✛
Contexte
La polarité planaire cellulaire est un mécanisme fondamental qui définit l'orientation des cellules dans les tissus. Elle est précédée par le regroupement des protéines polaires en sous-domaines membranaires discrets (points) avec un renouvellement réduit. Cependant, les interactions minimales qui font naître les points, déterminent leur nombre et séparent les orientations opposées restaient floues. Les modèles existants décrivaient principalement l'alignement et la coordination au niveau des cellules et des tissus, en considérant chaque contact comme bien mélangé, et ne pouvaient donc pas résoudre les points eux-mêmes. Ce travail se situe à l'intersection avec les recherches sur les systèmes de réaction-diffusion à conservation de masse, où les mécanismes de fixation et de fusion des ondes sont connus, mais sans tenir compte de deux réservoirs indépendants de monomères ni du tri des orientations. Ainsi, l'article comble le fossé entre l'échelle moléculaire des points et la polarité tissulaire, en proposant un modèle minimal qui relie le clustering et le tri.
Méthodes
Les auteurs construisent un modèle unidimensionnel de réaction-diffusion sur le contact cellulaire avec des flux nuls aux extrémités. Deux types de monomères (A et B) diffusent rapidement et se lient de manière réversible par contact en transcomplexes de deux orientations (C et C†), qui diffusent lentement. La rétroaction n'entre que par des vitesses dépendant de la concentration : la rétroaction de clustering K(c) renforce la liaison en présence de complexes, et la modulation croisée V(c†) modifie la dégradation des complexes en fonction de la concentration de l'orientation opposée. Deux variantes de K(c) sont considérées : non bornée (c²) et saturante (c²/(1+ρc²)). Le système est rendu sans dimension, et l'analyse comprend la stabilité linéaire de l'état homogène, l'asymptotique des monomères rapides pour un point unique, des méthodes spectrales pour les réseaux de points et une simulation numérique par différences finies avec un schéma semi-implicite.
Résultats
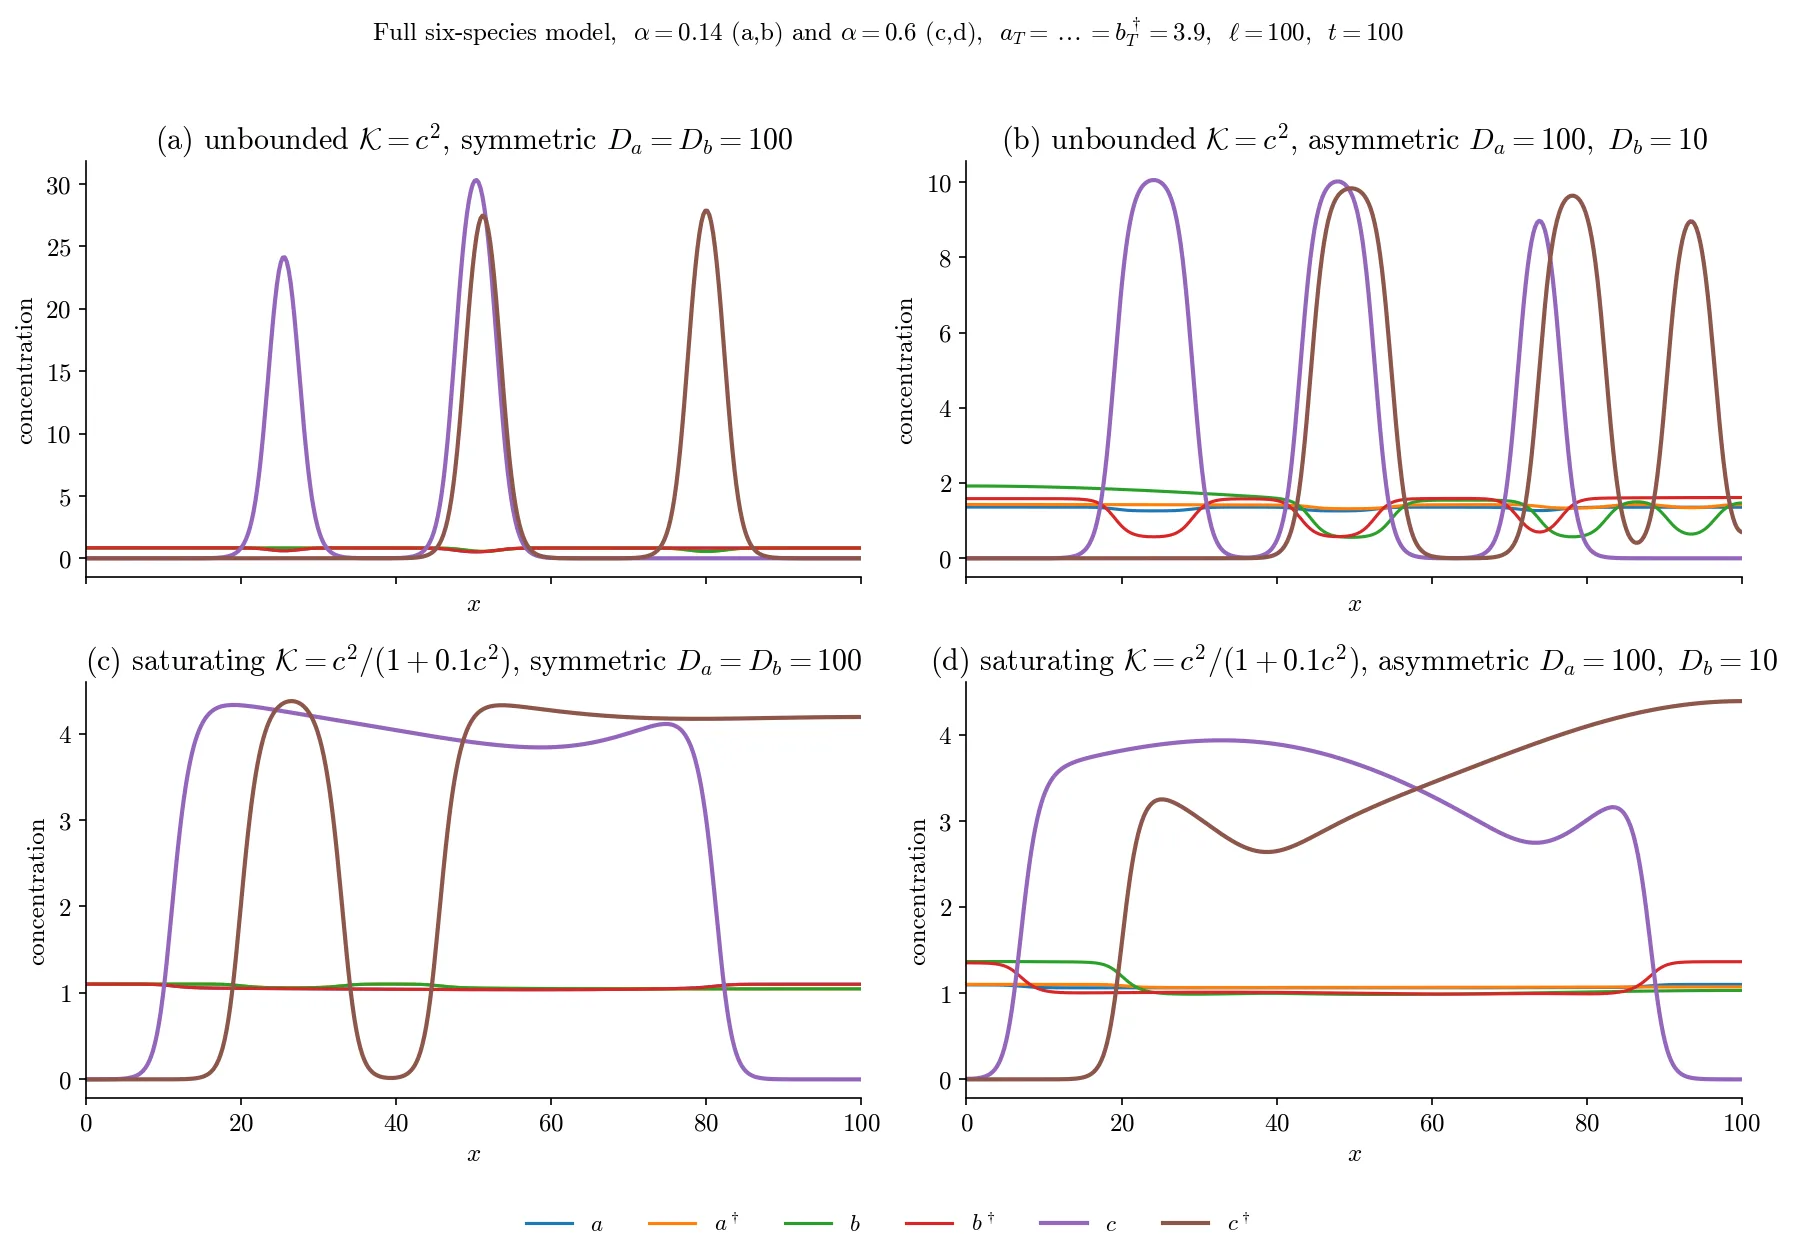
L'état homogène perd sa stabilité par un mode de redistribution de masse à longue longueur d'onde, à condition que les monomères diffusent plus vite que le complexe et que la rétroaction de clustering soit suffisamment forte. Pour une rétroaction non bornée, des pics étroits apparaissent avec une amplitude cmax = 3/(2αāƀ), une largeur universelle à mi-hauteur 4 arccosh(√2) ≈ 3.53 et une distance donnée par la longueur d'écran des monomères. Pour une rétroaction saturante, de larges plateaux se forment, dont la position du front est déterminée par la construction de Maxwell. Il est prouvé que tout réseau de points de même orientation est instable et fusionne en un seul point ; la vitesse de fusion pour deux pics est λcomp = αā³D/(3ℓ) dans le cas symétrique, et pour des diffusions inégales des monomères, elle est déterminée par la moyenne harmonique de leurs coefficients de diffusion. Le spectre d'un point unique ne contient pas d'instabilités oscillatoires, c'est-à-dire que les points ne clignotent pas. L'introduction d'une modulation croisée positive V′ > 0 transforme le clustering en tri : les points co-localisés d'orientations opposées se séparent à une vitesse λpol = 8V′cmax/7, le critère de tri ne dépendant pas de la forme de la rétroaction de clustering.
Implications
Ce travail se distingue des recherches voisines en considérant pour la première fois un transcomplexe avec deux réservoirs de monomères indépendamment conservés et en reliant analytiquement le clustering au tri des orientations. Contrairement aux modèles qui ignorent la structure spatiale au niveau subcellulaire ou ne considèrent qu'une seule espèce conservée, il est montré ici que la présence de deux réservoirs conduit à une loi de compétition qualitativement nouvelle via la moyenne harmonique des diffusions. De plus, le travail fournit un critère de tri précis, basé uniquement sur le signe de la modulation croisée, ce qui n'avait pas été établi pour des points entièrement formés. Cela permet de séparer le contrôle du nombre de points et leur ségrégation orientationnelle en ingrédients mathématiquement indépendants.
Développements futurs
Le sujet pourrait évoluer vers l'inclusion d'acteurs moléculaires explicites et la dérivation des fonctions de rétroaction à partir de la cinétique de phosphorylation et d'endocytose. Une autre direction est le passage d'un contact unique à une cellule entière, où il faut relier les contacts par des réservoirs communs et introduire un biais qui choisit quelle orientation domine sur chaque bord. Il serait également intéressant de trouver la violation minimale de la conservation de la masse qui stabiliserait des réseaux réguliers de points tout en préservant le mécanisme de tri.
Impact
Le modèle peut être appliqué à l'analyse de données d'imagerie de grappes de protéines aux contacts cellulaires, en particulier pour prédire la dépendance du nombre et de la taille des points à la mobilité des monomères. Il fournit également une base pour construire des modèles plus détaillés de polarité planaire reliant les échelles moléculaire et cellulaire.
Prochaines étapes
La prochaine étape est le développement d'une version mécaniste biophysique du modèle avec des composants moléculaires explicites, où les vitesses K et V sont dérivées de la cinétique de phosphorylation et d'endocytose. Ensuite, il faut étudier comment l'auto-organisation moléculaire des points se transmet au niveau de la polarité cellulaire via la connexion des contacts et la rupture de symétrie.
Problèmes ouverts clés
Ce travail est directement lié au problème non résolu de savoir comment les interactions moléculaires génèrent des structures subcellulaires stables et comment ces structures sont coordonnées au niveau tissulaire. En biologie cellulaire, la question de savoir quels ingrédients minimaux sont suffisants pour la formation et le maintien de grappes de protéines à renouvellement réduit reste ouverte, ainsi que la manière dont ces grappes contribuent à la génération d'asymétrie cellulaire. Ce modèle montre que la conservation de la masse et le signe de la régulation croisée sont essentiels, mais une compréhension complète nécessite des mesures expérimentales des paramètres et la vérification des prédictions sur la sélection cinétique du nombre de points.
Le regard de la machine du savoir
Cette section s'adresse à l'auteur du travail et à ses collègues. Les travaux voisins ont été trouvés par une recherche sémantique dans notre archive, et non par correspondance de mots. Nous n'évaluons pas : nous montrons le champ autour.
Ce que fait ce travail
Ce travail construit un modèle unidimensionnel de réaction-diffusion avec conservation de la masse pour la formation de grappes de protéines de polarité cellulaire plane au niveau des jonctions cellulaires. Le modèle inclut deux types de monomères qui se lient de manière réversible en complexes trans de deux orientations, avec une rétroaction via des taux dépendant de la concentration. Il est montré que la formation de grappes émerge d'un mode de redistribution de masse à grande longueur d'onde, que la morphologie des points dépend de la forme de la rétroaction, que les réseaux de points uniformément orientés sont instables, et que la modulation croisée du renouvellement des complexes conduit à un tri des orientations.
Où est sa force
La séparation de la formation de grappes et du tri en ingrédients mathématiquement indépendants (la rétroaction de regroupement K(c) et la modulation croisée V(c†)) est un résultat fort qui permet d'étudier ces processus séparément. La conclusion sur la détermination cinétique, et non ondulatoire, du nombre de points est également précieuse, car elle relie le modèle à la variabilité réelle des points.
Vers où avancer
- Il pourrait être intéressant d'examiner comment le mécanisme de regroupement proposé se rapporte à la dynamique observée des protéines de polarité plane dans les tissus vivants : dans les archives, à proximité, se trouve une analyse d'un travail sur la façon dont les cellules construisent la frontière de croissance, qui examine l'organisation spatiale des protéines aux jonctions cellulaires.appui : Comment les cellules construisent la frontière de la croissance arXiv:2603.28630
- Une autre piste à proximité est la suivante : dans un travail sur la façon dont les cellules choisissent la forme du corps, le rôle de la polarité plane dans la morphogenèse est discuté ; il est possible que votre modèle de regroupement puisse être intégré dans une description à plus grande échelle de la polarité tissulaire, afin de relier les points moléculaires à la coordination cellulaire.appui : Comment les cellules choisissent la forme du corps arXiv:2603.07082
- Les archives contiennent une analyse d'un travail sur la façon dont les protéines courbent la membrane ; puisque le regroupement des protéines polaires peut influencer la courbure locale de la membrane, il pourrait être pertinent d'envisager un couplage entre votre mécanisme de regroupement et la déformation membranaire.appui : Les protéines courbent la membrane comme une cuillère plie la peau du lait arXiv:2601.15477
À essayer
- Vérifier si la séparation entre formation de grappes et tri persiste lorsqu'on introduit un couplage faible entre eux, par exemple via une dépendance de K vis-à-vis des deux orientations.
- Tester le modèle sur une géométrie bidimensionnelle de la jonction cellulaire pour observer comment la forme des points et leur disposition changent lorsqu'on prend en compte la géométrie réelle.
- Comparer la dépendance prédite du nombre de points à la densité de protéines avec des données quantitatives sur les points dans des cellules présentant différents niveaux d'expression des protéines de polarité.
Pourquoi cela peut compter
Si le mécanisme proposé de formation de grappes et de tri se confirme dans les systèmes biologiques, cela fournira une base minimale pour comprendre comment les interactions moléculaires à la jonction cellulaire génèrent la polarité tissulaire, et pourrait aider à interpréter les mutations qui perturbent les points.
Travaux voisins dans notre archive
- Comment la lumière révèle les fibres des tissusproximité 0.54
- Comment une cellule copie rapidement son ADNproximité 0.52
- La lumière se tord dans les tumeursproximité 0.51
- Comment les cellules construisent la frontière de la croissanceproximité 0.51
- Comment les cellules choisissent la forme du corpsproximité 0.50
- Les protéines courbent la membrane comme une cuillère plie la peau du laitproximité 0.50
L'archive est vide autour de ce travail : l'analyse la plus proche n'est qu'à 0.54, contre 0,64 d'ordinaire. Il semble qu'on ait peu foré à côté.
La largeur d'un point de protéine unique dans le modèle est universelle : elle ne dépend ni de la quantité de protéine ni de la force de la rétroaction, mais seulement de la diffusion du complexe et de sa vitesse de dégradation. C'est comme si la largeur d'un embouteillage ne dépendait pas du nombre de voitures, mais seulement de la vitesse de réaction des conducteurs.
Chiffres clés
- largeur universelle du point: 3.53 (en unités de longueur de diffusion du complexe)
- densité seuil pour une rétroaction non bornée: nf = 1.5*(12/(αℓ))^(1/3)
- coefficient de dérive du point au contact: 8/7
- coefficient de dérive du point loin du contact: 5
- vitesse de fusion de huit points par rapport à deux: un ordre de grandeur plus rapide