Cómo una aleación de siete metales adquiere memoria exprés
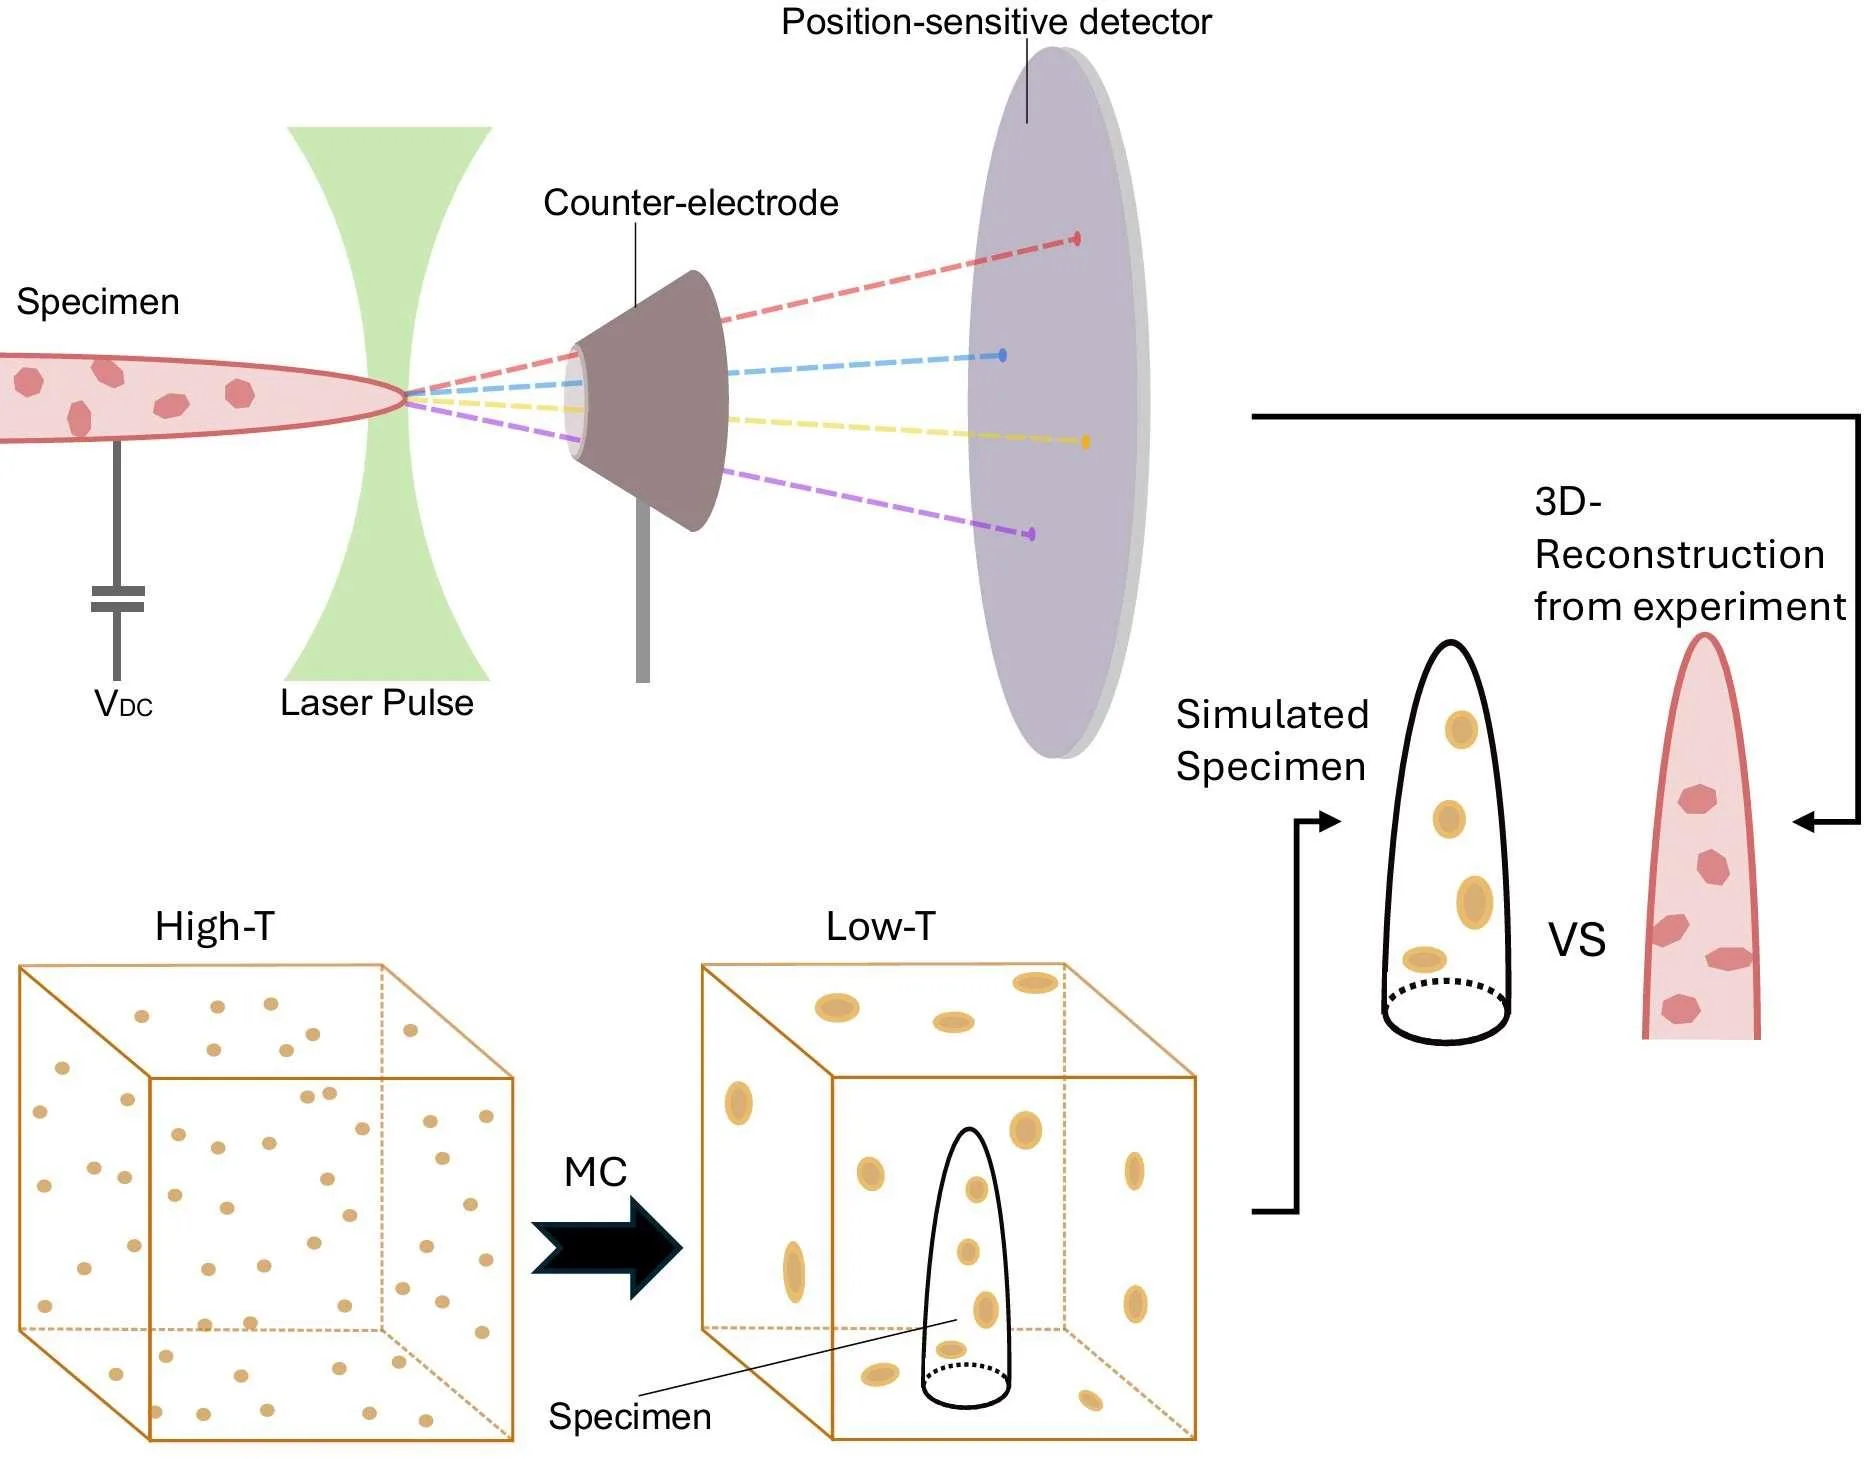
Una aleación de siete metales es como un equipo donde cada jugador tira de la manta hacia sí. Los átomos de hierro, cobalto, níquel, aluminio, titanio, tantalio y vanadio pueden colocarse en un patrón estricto o dispersarse en posiciones aleatorias. De ello depende que el material sea tan resistente como el acero o tan ligero como el aluminio. Los científicos quieren saber de antemano qué patrón elegirán los átomos para crear aleaciones con las propiedades deseadas.
Los cálculos computacionales convencionales son demasiado lentos para seguir cómo se reorganizan los átomos durante un período prolongado. Por eso, los autores recurrieron al aprendizaje automático: el algoritmo aprende de ejemplos y luego predice el comportamiento de los átomos mucho más rápido. Compararon varios tipos de estos algoritmos con datos de 10 mil configuraciones atómicas. Resultó que unos algoritmos son más precisos, otros más rápidos, y otros captan mejor cómo los átomos se influyen mutuamente a distancia.
Además, los investigadores comprobaron la importancia de tener en cuenta que los átomos se desplazan ligeramente y que la red, por así decirlo, respira. Resultó que si no se permite que los átomos se relajen después de colocarse, las predicciones empeoran. Ahora los científicos de materiales tienen una guía para elegir el algoritmo adecuado para modelar aleaciones de alta entropía. Esto acerca la creación de materiales que sirvan en motores a reacción o reactores nucleares, donde las aleaciones comunes se degradan rápidamente.
Resumen original
tal como lo escribieron los autores, en inglés arXiv:2603.21207
Tailoring the performance of next-generation high entropy materials requires a deep understanding of the competition between entropy-driven random solid solution and enthalpy-driven chemical ordering. Investigating such order and disorder complexity demands atomistic simulations that achieve high accuracy, efficiency, and generalizability across vast spatial, temporal, and especially chemical scales. While machine learning (ML) interatomic potentials have transformed molecular dynamics, they remain limited in capturing diffusion-driven chemical evolution over long timescales. The recently introduced SMC-X method brings exciting opportunities. Realizing its full potential requires a comprehensive study, which is the focus of this work. To assess model performance, we systematically benchmark invariant and equivariant architectures using a density functional theory dataset of more than 10,000 configurations spanning seven elements: Fe, Co, Ni, Al, Ti, Ta, and V. To understand the roles of pairwise and higher-order interactions, we decouple their contributions across chemical space using an explainable machine learning approach. We also examine the impact of lattice relaxation by comparing models trained on datasets with and without structural relaxation. Our results clarify how to choose ML surrogate models for Monte Carlo simulations, bridge the gap between theory and experiment, and lay a foundation for establishing ML-accelerated Monte Carlo as a computational microscope for chemical complexity.
A las aleaciones de alta entropía a veces se las llama «aleaciones de cóctel»: se mezclan cinco o más metales en proporciones casi iguales y se obtiene un material con propiedades inesperadas, por ejemplo, a la vez resistente y dúctil.