Cómo una aleación de siete metales adquiere memoria exprés
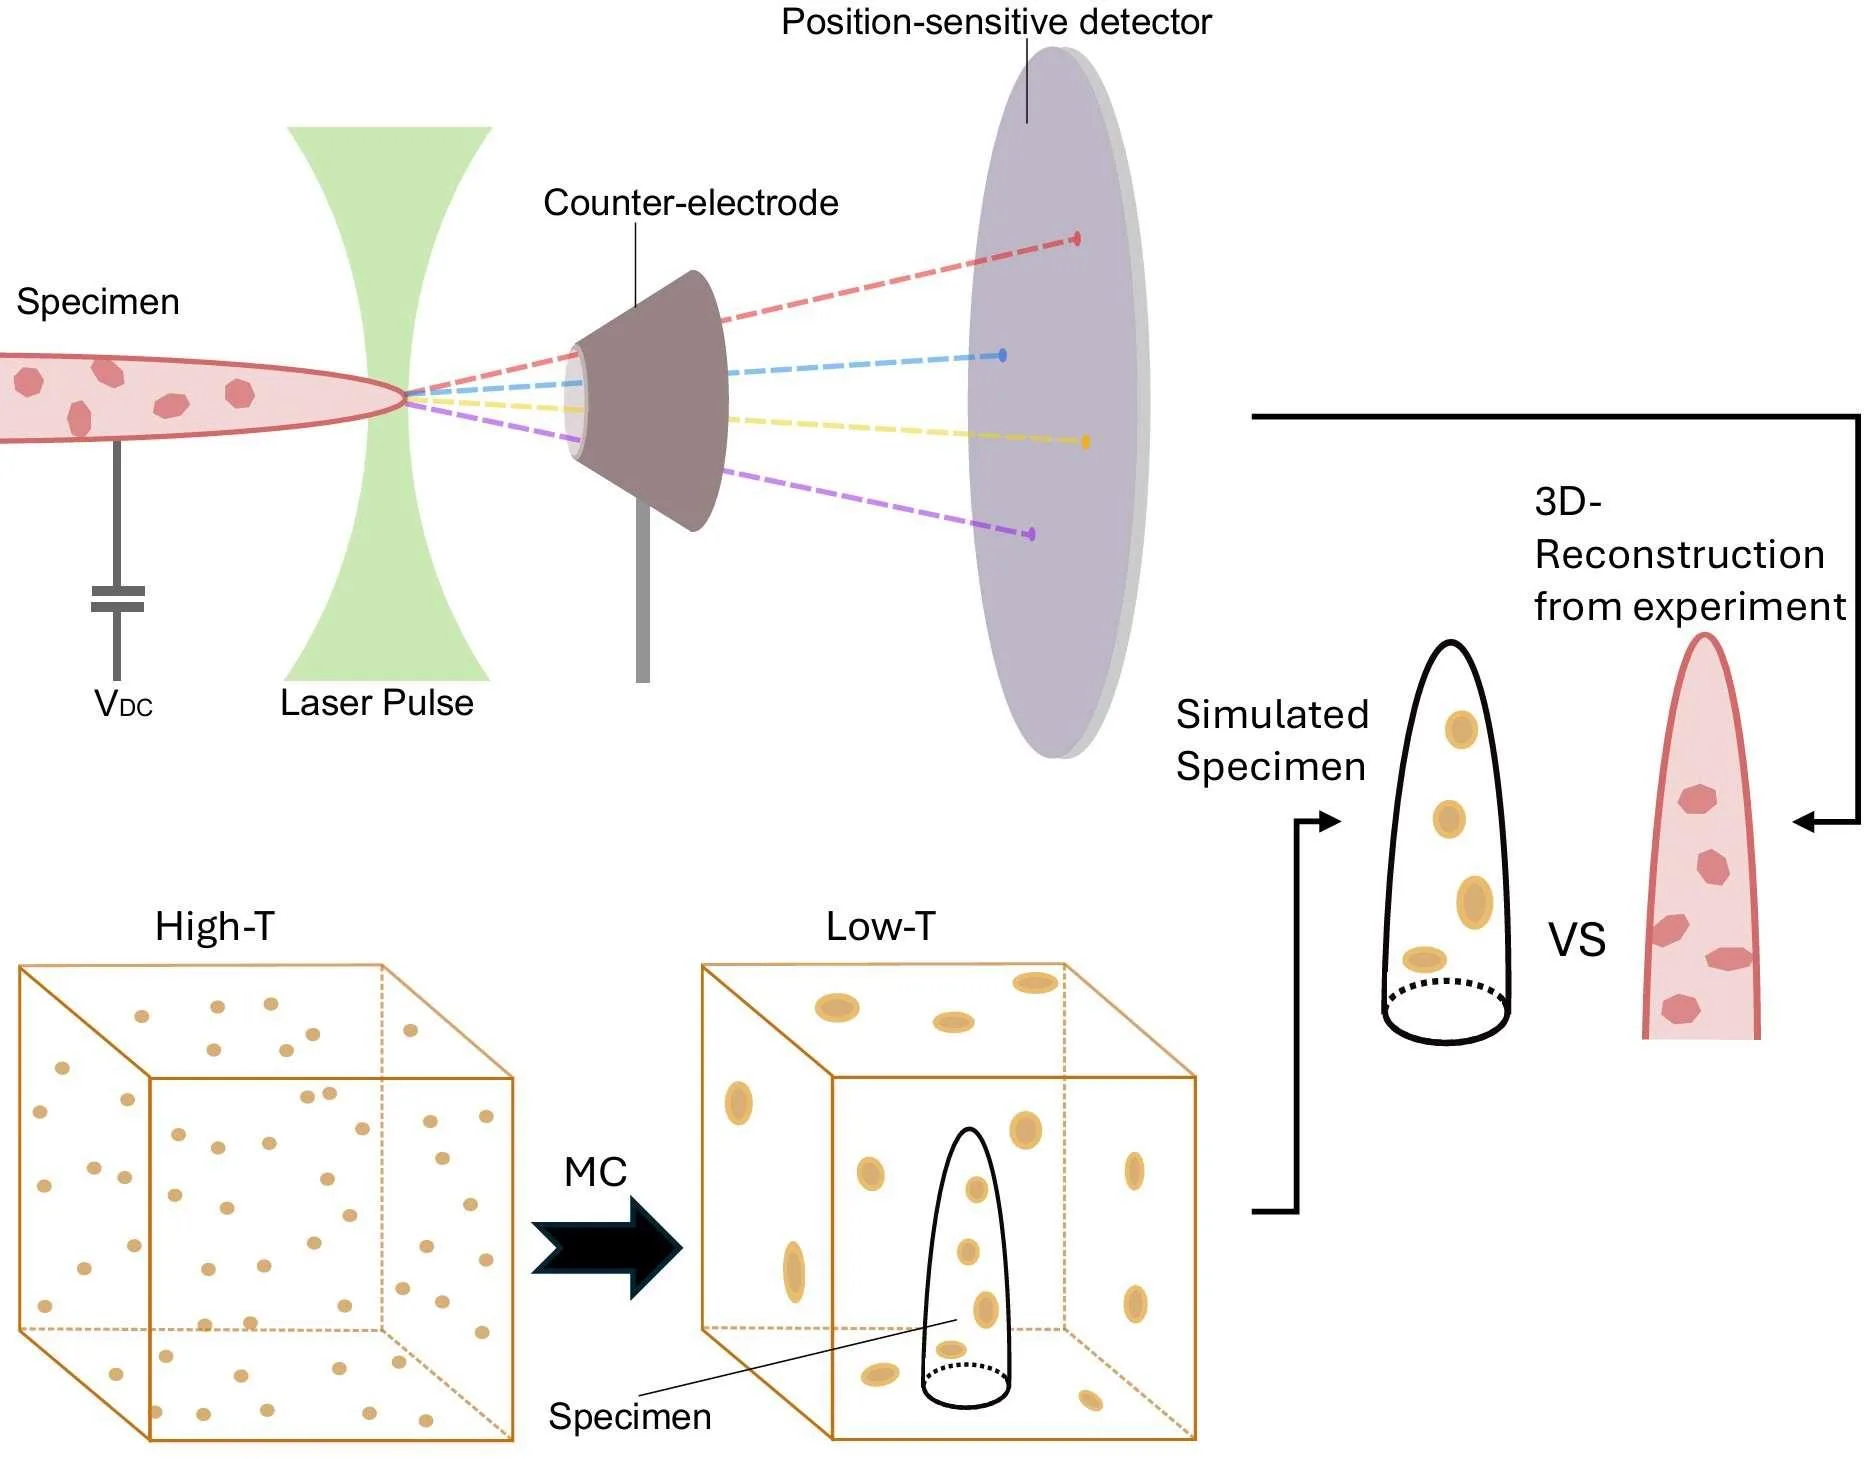
Una aleación de siete metales es como un equipo donde cada jugador tira de la manta hacia sí. Los átomos de hierro, cobalto, níquel, aluminio, titanio, tantalio y vanadio pueden colocarse en un patrón estricto o dispersarse en posiciones aleatorias. De ello depende que el material sea tan resistente como el acero o tan ligero como el aluminio. Los científicos quieren saber de antemano qué patrón elegirán los átomos para crear aleaciones con las propiedades deseadas.
Los cálculos computacionales convencionales son demasiado lentos para seguir cómo se reorganizan los átomos durante un período prolongado. Por eso, los autores recurrieron al aprendizaje automático: el algoritmo aprende de ejemplos y luego predice el comportamiento de los átomos mucho más rápido. Compararon varios tipos de estos algoritmos con datos de 10 mil configuraciones atómicas. Resultó que unos algoritmos son más precisos, otros más rápidos, y otros captan mejor cómo los átomos se influyen mutuamente a distancia.
Además, los investigadores comprobaron la importancia de tener en cuenta que los átomos se desplazan ligeramente y que la red, por así decirlo, respira. Resultó que si no se permite que los átomos se relajen después de colocarse, las predicciones empeoran. Ahora los científicos de materiales tienen una guía para elegir el algoritmo adecuado para modelar aleaciones de alta entropía. Esto acerca la creación de materiales que sirvan en motores a reacción o reactores nucleares, donde las aleaciones comunes se degradan rápidamente.
A las aleaciones de alta entropía a veces se las llama «aleaciones de cóctel»: se mezclan cinco o más metales en proporciones casi iguales y se obtiene un material con propiedades inesperadas, por ejemplo, a la vez resistente y dúctil.