La simulación de dinámica molecular es una técnica computacional que modela los movimientos físicos de los átomos y las moléculas a lo largo del tiempo. Al resolver numéricamente las ecuaciones de movimiento de Newton para cada partícula de un sistema, proporciona una visión detallada y atomística de cómo evolucionan los materiales, desde líquidos simples hasta moléculas biológicas complejas. Este método tiende un puente entre las interacciones microscópicas y las propiedades macroscópicas, permitiendo a los investigadores observar fenómenos difíciles o imposibles de capturar experimentalmente.
Historia
El método fue pionero a finales de la década de 1950 por Berni Alder y Thomas Wainwright, quienes simularon esferas duras, y posteriormente fue ampliado por Aneesur Rahman en 1964 con un potencial realista para el argón líquido.
Cómo funciona
La simulación comienza con un conjunto definido de átomos, sus posiciones, velocidades y potenciales de interacción. En cada paso de tiempo, se calculan las fuerzas sobre cada átomo a partir de estos potenciales, y se integran las ecuaciones de movimiento para actualizar posiciones y velocidades. Este proceso se repite miles o millones de veces, generando una trayectoria que revela la dinámica del sistema, como la difusión, las transiciones de fase o las respuestas mecánicas.
En la práctica
Se utiliza ampliamente en el descubrimiento de fármacos para estudiar la unión proteína-ligando, en la ciencia de materiales para diseñar nuevas aleaciones, y en la comprensión de la cavitación y las ondas de choque, como se destaca en el título sobre cien mil millones de átomos que revelan la cavitación acústica.
Dato curioso
Las simulaciones modernas pueden rastrear más de cien mil millones de átomos, como se demostró en un estudio reciente de la cavitación acústica, lo que las convierte en herramientas poderosas para explorar condiciones extremas.
Una proteína en la célula no permanece inmóvil, como un maniquí en un escaparate. Sus átomos tiemblan, se estiran y se doblan constantemente, como una cuerda de guitarra tensa que sigue sonando después de que la rozas con el dedo. Para entender cómo funciona una proteína, hay que saber con qué firmeza cada parte se aferra a sus vecinas.
Una pelota de tenis golpea un castillo de arena. El castillo se desmorona, pero por dónde y hasta dónde vuelan los granos de arena se puede deducir qué forma tenía el castillo. Así funciona aproximadamente el método de hacer explotar proteínas con rayos X.
Una proteína es como una pequeña máquina que se enciende y se apaga bajo órdenes. La orden llega cuando otra molécula se adhiere a ella, como una llave en una cerradura. Después, la proteína cambia de forma y transmite la señal más allá. Pero cómo exactamente viaja la señal dentro de la proteína había sido un misterio durante mucho tiempo.
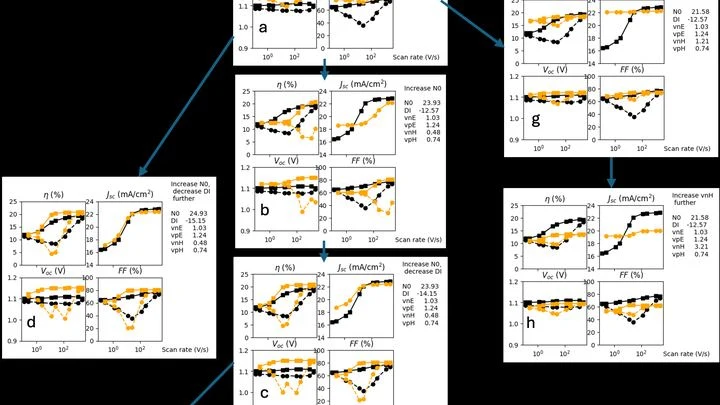
Una batería solar de perovskita es como una atleta joven: al principio rinde excelente, pero con la edad se cansa. En ocho horas, sus características caen notablemente, y no hay causas visibles como grietas o polvo. Los científicos tomaron una batería y registraron lecturas a los 0, 90, 280 y 480 minutos de vida.
Cuando el azúcar cae en el té, se disuelve. Pero, ¿por qué no vuelve a precipitarse? Todo se debe al potencial químico, una magnitud que indica cuán "conveniente" es para una sustancia encontrarse en un lugar y estado determinados. Para una sustancia pura es fácil de calcular, pero para una mezcla de varios componentes es un verdadero rompecabezas.
Una batidora de cocina funciona a una sola velocidad, pero si empiezas a pulsar el botón a tirones, la mezcla se bate de otra manera. Algo parecido ocurre con las reacciones químicas cuando la velocidad de sus etapas individuales no es constante, sino que pulsa en el tiempo.
Las perovskitas híbridas son las estrellas emergentes de la fotovoltaica: su eficiencia crece tan rápido que parece que estamos al borde de una revolución solar. Pero estos materiales, como intrincados mosaicos de átomos, son extremadamente vulnerables: la humedad, el calor y la luz los convierten rápidamente en polvo.
Una proteína en la célula no es una escultura congelada. Se mueve constantemente: se dobla, respira, tiembla. Este movimiento, llamado dinámica, determina cómo funciona la proteína. Pero observar directamente esa danza es difícil, y la simulación por computadora a menudo requiere enormes recursos computacionales.
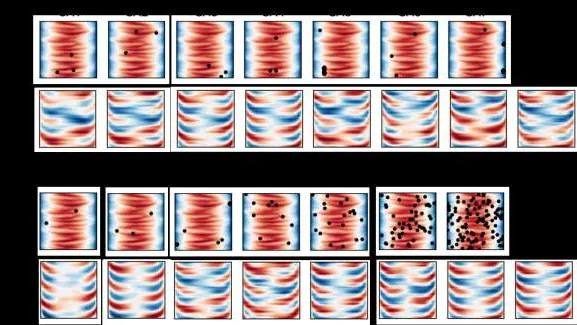
Dentro de un reactor de fusión arde un plasma: un gas calentado a millones de grados. No hay ventanas directas hacia él, y las cámaras y sensores se estropean rápidamente. Los ingenieros solo ven fragmentos de información: unos pocos sensores en distintos puntos. Es como intentar entender una sinfonía escuchando tres micrófonos en una sala enorme.
Durante mucho tiempo, solo veíamos las proteínas en su posición final, como fotografías de bailarines congelados en una pose hermosa. Programas como AlphaFold aprendieron a predecir esta pose a partir de la cadena de eslabones de carbono. Pero la verdadera magia está en cómo la proteína encuentra esta forma más rápido de lo que parpadeas, ejecutando una danza vertiginosa.
Muchas transformaciones químicas se asemejan al ensamblaje de muebles en la oscuridad total: se ven las piezas iniciales y el armario terminado, pero el ensamblaje en sí sigue siendo un misterio. Los estados intermedios, como las posiciones fallidas de las manos del artesano, desaparecen demasiado rápido para distinguirlos.
Un cristal de tiempo se asemeja a un reloj eterno: sus átomos realizan movimientos rítmicos por sí mismos. En un reloj normal, un resorte o una pila empuja el péndulo, pero aquí el movimiento surge sin aporte de energía: el sistema simplemente vuelve a su estado inicial a intervalos regulares. Esta idea fue propuesta por Frank Wilczek en 2012.
Una fábrica donde cientos de diminutas líneas de montaje trabajan sin parar. Cada línea es un motor molecular que convierte combustible químico en movimiento. Para que el motor vaya más rápido o en la dirección deseada, el ingeniero cambia los ajustes: la forma de las piezas, la fuerza de las interacciones.
En la molécula de benceno, los electrones zumban alrededor de los núcleos como un enjambre de abejas alrededor de la colmena. Pero este enjambre no solo zumba: pulsa. Cada 856 attosegundos, la nube electrónica completa un ciclo de oscilación.
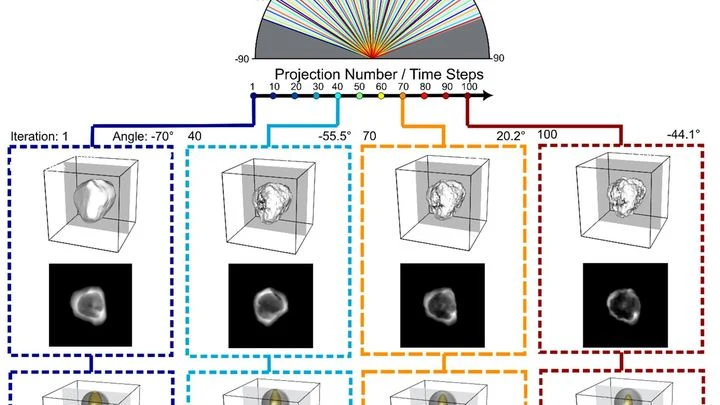
Una diminuta estrella de oro se derrite bajo el haz de un microscopio electrónico y sus puntas se redondean lentamente. Antes, ese proceso solo podía verse en fotogramas tomados con largas pausas, y el propio haz de electrones llegaba a modificar la muestra.
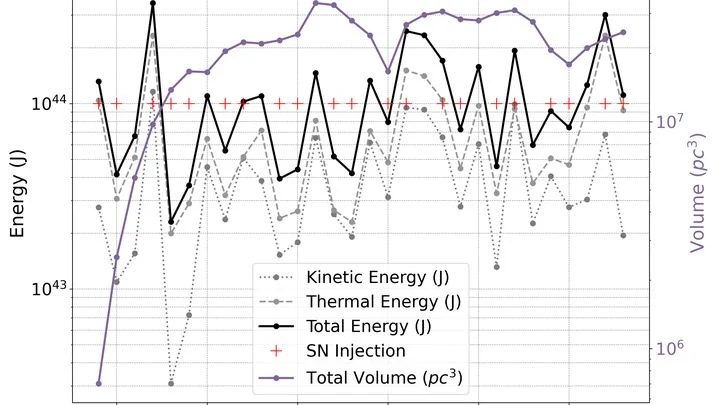
Las superburbujas son colosos cósmicos, similares a pompas de jabón, pero en lugar de película jabonosa contienen el gas enrarecido entre las estrellas, y no las infla un soplo, sino una serie de explosiones de supernovas. En simulaciones por computadora se comportan como si tuvieran vida: crecen, se enfrían y se mueven.
El plasma es un gas en el que los electrones se han separado de los átomos, y se comporta como una sopa de partículas cargadas. Para predecir cómo fluye y se calienta esa sopa, hay que saber cómo chocan las partículas e intercambian energía.
Los materiales viscoelásticos — polímeros que, como la masa, guardan memoria de cada toque: su reacción a un impacto depende del historial de deformaciones. Ya Максвелл y Больцман dieron una descripción matemática de esto.
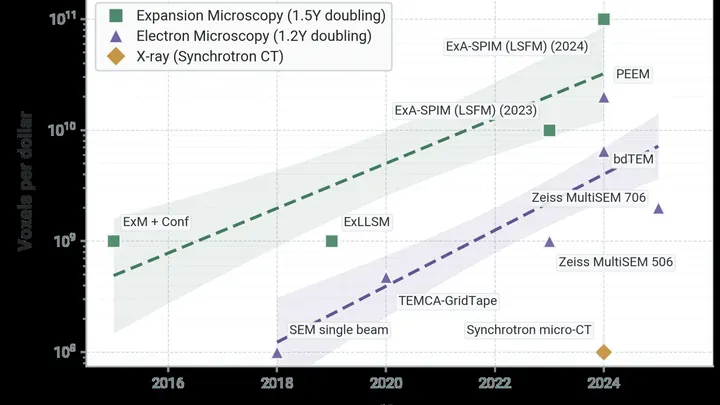
Los microscopios modernos ven el cerebro con un detalle asombroso: no solo las sinapsis en sí, los puntos de contacto entre neuronas, sino también las moléculas que las componen. Cada vez hay más imágenes de este tipo y su costo disminuye.
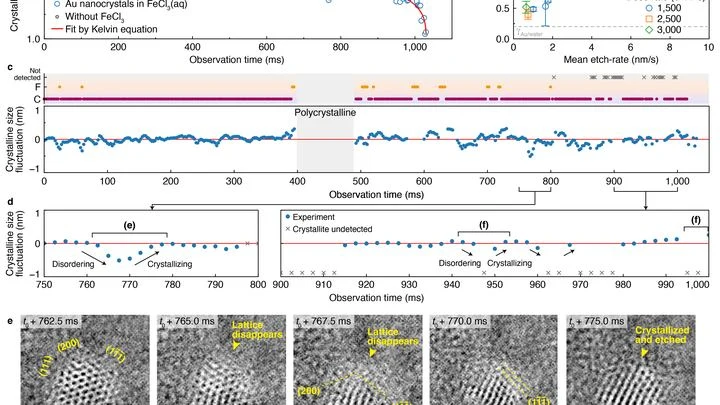
Las nanopartículas de oro en líquido parecen pequeñas criaturas vivientes: cambian constantemente su estructura interna, como si respiraran. Los científicos lograron observar este proceso con un microscopio electrónico que toma imágenes cada milisegundo y una red neuronal que limpia las imágenes del ruido.
Una aleación de siete metales es como un equipo donde cada jugador tira de la manta hacia sí. Los átomos de hierro, cobalto, níquel, aluminio, titanio, tantalio y vanadio pueden colocarse en un patrón estricto o dispersarse en posiciones aleatorias. De ello depende que el material sea tan resistente como el acero o tan ligero como el aluminio.
La frontera entre dos líquidos es como una piel invisible: existe, pero no se puede tocar con el dedo. Los científicos han encontrado la manera de medir su elasticidad sin tocarla. Hicieron que una sonda diminuta oscilara sobre la superficie, y entre la sonda y la frontera quedó una fina película de líquido.
En las entrañas de cada disco duro o memoria USB se esconde un material que sabe "recordar" el campo eléctrico. Ese material se llama ferroeléctrico. Si se le aplica un voltaje, dentro del cristal se giran diminutas regiones: los dominios, como las agujas de una brújula. Giraste la aguja: escribiste un uno; la giras de vuelta: cero.
Golpea un diapasón y sonará una nota pura. Pero si el diapasón tiembla y hay gente alborotando cerca, el sonido ya no será perfecto. Lo mismo ocurre con las moléculas: cada una absorbe luz de un color determinado, pero debido a su propia vibración y a los empujones de sus vecinas, ese color se difumina un poco.
El microscopio de efecto túnel explora una molécula con una aguja finísima y dibuja su relieve. Pero la imagen es plana, mientras que la molécula es tridimensional. ¿Cómo adivinar la postura de una persona a partir de su sombra en la pared?
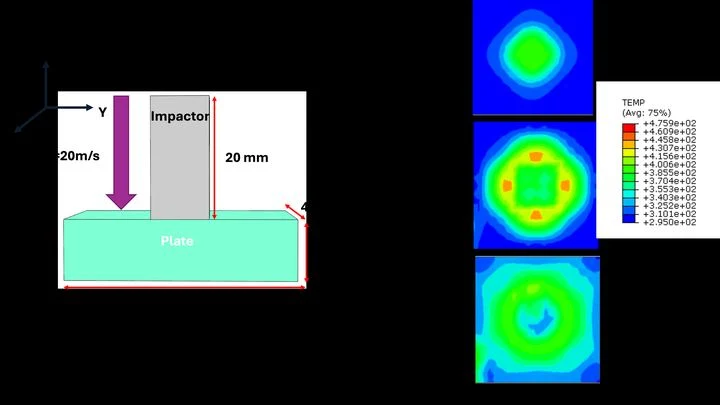
Romper un cubo de aluminio de unos pocos nanómetros de lado es como intentar ver caer una gota en cámara lenta cuando la propia cámara graba a la velocidad de una ametralladora. Los átomos dentro del metal vibran billones de veces por segundo, mientras que la deformación real en el laboratorio tarda minutos.
La miel espesa se extiende lentamente sobre el plato. En un mundo así, donde la fricción suprime la inercia, el movimiento no lo gobierna la fuerza, sino la viscosidad. Así se comportan muchos materiales blandos: geles poliméricos, suspensiones coloidales, el contenido de las células vivas.
Una gota de tinta en un vaso de agua se dispersa por sí sola. Pero si la tinta estuviera compuesta de pequeños motores, no solo se dispersaría: se arrastraría, empujaría y se agruparía en bancos. Estas partículas que se mueven por sí mismas se denominan activas. A partir de ellas se pueden ensamblar moléculas, como cuentas en un brazalete.
El estudiante aprendió física con el libro de texto y se presenta al examen. Los dos primeros problemas los resuelve brillantemente, pero en el tercero se equivoca en algo que no estaba en el libro.
Un enlace químico es como un resorte tenso entre átomos. Cuando se rompe, los fragmentos de la molécula salen despedidos, pero no se quedan quietos: siguen vibrando, como una cuerda que se suelta.
La sal en un vaso de agua es una multitud de partículas cargadas. Mientras hay mucha agua, cada partícula flota por su cuenta, rodeada de un denso abrigo de moléculas de agua. Pero si sigues echando sal, el agua empieza a no alcanzar para todos, y las partículas comienzan a buscarse. Primero se enganchan en pares, luego en racimos más grandes.
El ultrasonido en un líquido es como agitar rápidamente una botella de refresco: al agitarla, aparecen burbujas. Solo que en ciencia esto se llama cavitación, y las burbujas no simplemente flotan, sino que nacen, crecen y estallan con una fuerza enorme.
El Universo pudo haber nacido de un estado inestable: el vacío falso. Es como un vaso de agua superenfriada: la más mínima perturbación la convierte en hielo. De igual forma, en el vacío falso una diminuta burbuja de vacío verdadero puede crecer hasta convertirse en todo un Universo.
Dentro de una célula viva gira un minúsculo trompo de carbono: una molécula de tamaño nanométrico. Un trompo común cae rápido, pero este se comporta distinto: es capaz de girar en dos direcciones a la vez, como una moneda cuántica eternamente congelada en su caída.
Seis iones de bario se alinean formando un hexágono plano dentro de una trampa de Paul, un dispositivo que retiene partículas cargadas mediante campos eléctricos alternos.