Grafo orbital: cómo una red neuronal lee el entrelazamiento de los electrones ✛
Contexto
La química computacional se debate entre velocidad y precisión: los métodos clásicos son rápidos pero no describen la correlación fuerte, mientras que los enfoques multiconfiguracionales son precisos pero exponencialmente costosos. Los potenciales interatómicos de aprendizaje automático (MLIP) han aprendido a predecir superficies de energía potencial, pero generalmente ignoran la estructura electrónica explícita y la correlación estática. Junto a este trabajo, en el archivo hay estudios sobre predicción de propiedades de materiales sin laboratorio, sobre aprendizaje automático de interacciones de intercambio en cristales y sobre potenciales de redes neuronales sensibles a la tensión en detalle. OrbGNN sigue la línea de los modelos ML basados en funciones de onda, pero desplaza el enfoque de las coordenadas atómicas a las interacciones orbitales, abriendo el camino para describir efectos multiconfiguracionales.
Métodos
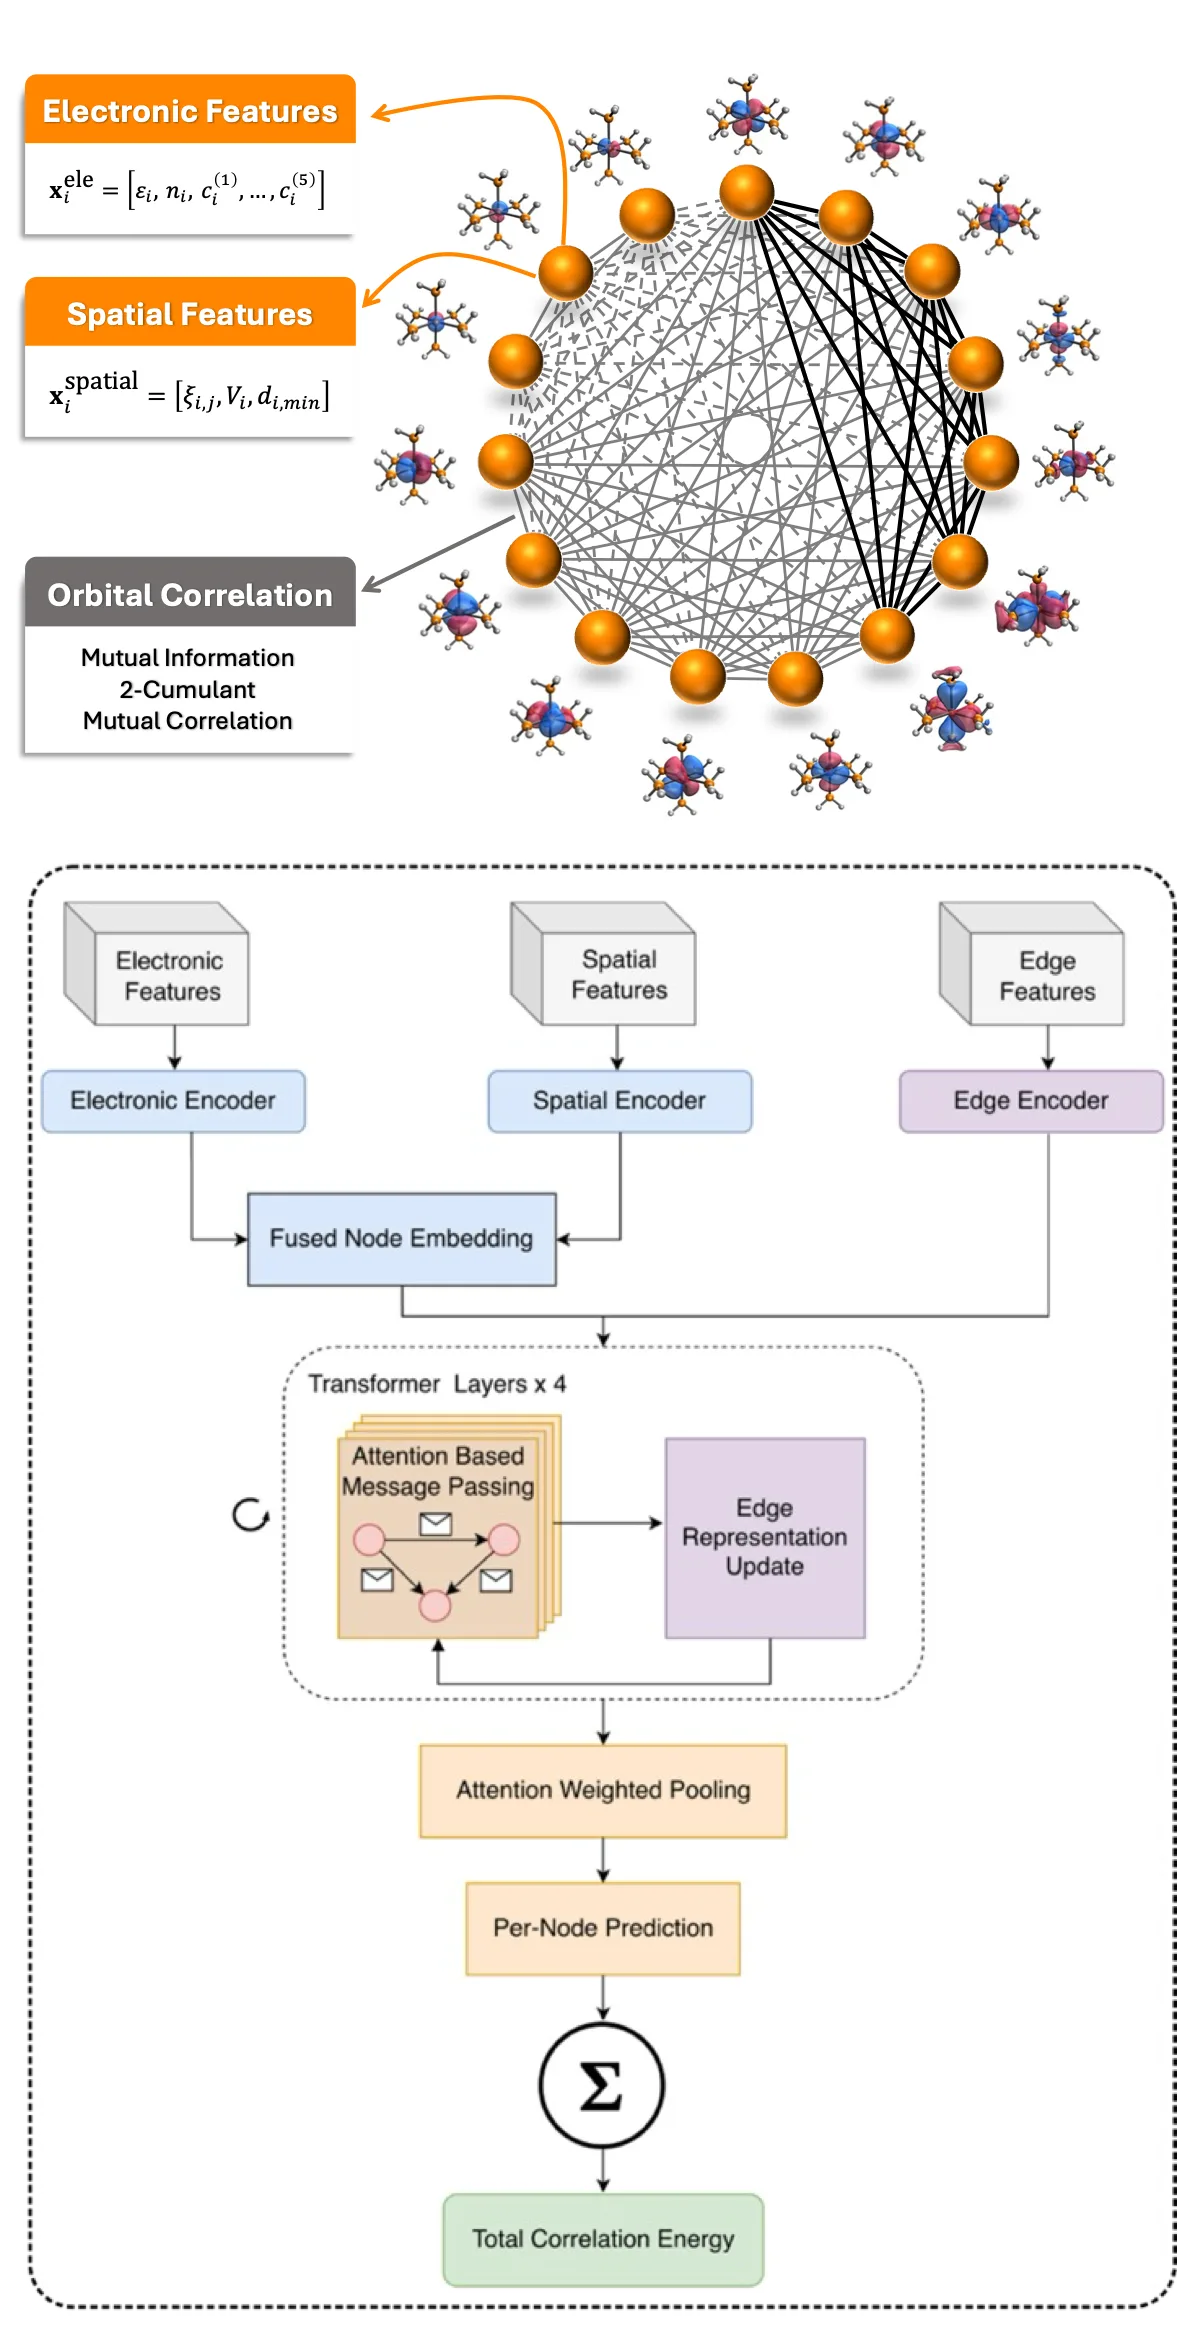
Los autores construyen un grafo orbital para cada molécula: los nodos son orbitales moleculares con características (energía de Hartree–Fock, números de ocupación de orbitales naturales de DMRG, contribuciones de orbitales atómicos, distancia desde el centroide del orbital al núcleo más cercano, potencial nuclear ponderado). Las aristas codifican la conectividad orbital por pares mediante tres métricas: información mutua, norma del cumulante de dos partículas y correlación mutua. La arquitectura es un transformador de grafos con transmisión de mensajes bidireccional y atención. Los datos de entrenamiento se generan con cálculos DMRG (dimensión de enlace 100 para diatómicas, 200 para complejos de hierro) con bases ANO-RCC. Los valores objetivo son la diferencia de energías CASSCF/CASPT2 y Hartree–Fock, es decir, la contribución de correlación. Para la disociación de N2 se tomaron 500 geometrías (0.7–2.8 Å), para 18 moléculas diatómicas, 100 geometrías por molécula, y para cinco complejos de Fe(II), 25 geometrías de estiramiento de enlaces Fe–L.
Resultados
En la curva de disociación de N2, las tres métricas de conectividad dan un error absoluto medio (MAE) por debajo de 0.38 mEh (precisión subquímica): cumulante, 0.2038 mEh; correlación mutua, 0.2052 mEh; información mutua, 0.2473 mEh. Los errores son mayores en enlaces cortos (hasta 1.1 Å), donde el entrelazamiento es pequeño. Para 18 moléculas diatómicas, el MAE total fue de 0.742 mEh (ANO-RCC-MB) y 0.773 mEh (ANO-RCC-DZ), manteniéndose la precisión para diferentes tipos de enlace. Para cinco complejos octaédricos [Fe(L)6]2+ (L = NH3, CO, HCN, CNH, PH3), OrbGNN predijo las brechas de espín con un MAE inferior a 1 kcal/mol, reproduciendo correctamente el orden de los estados de alto y bajo espín. El modelo se entrenó con espacios activos de diferentes tamaños (desde CAS(6,5) hasta CAS(10,12)) y demostró capacidad para capturar correlación dinámica sin características explícitas de orbitales virtuales.
Implicaciones
OrbGNN muestra que los grafos orbitales con métricas de entrelazamiento contienen suficiente información para predecir la energía de correlación incluso en sistemas fuertemente correlacionados. A diferencia de trabajos vecinos que se basan en coordenadas atómicas o potenciales universales, aquí la representación se construye directamente a partir de la función de onda, lo que hace que el modelo sea físicamente transparente y transferible. Este es un primer paso hacia reemplazar los costosos cálculos multiconfiguracionales por un modelo sustituto rápido para el cribado de metales de transición y procesos de ruptura de enlaces.
Desarrollo futuro
Los próximos pasos incluyen ampliar los datos de entrenamiento más allá de los escaneos locales de la superficie de energía potencial: diversos metales, estados de oxidación, ligandos y tamaños de espacios activos. Se planea la búsqueda automática de espacios activos y la integración con MLIP equivariantes para el entrenamiento simultáneo de la estructura atómica y electrónica. Posiblemente se añada información sobre orbitales virtuales para mejorar las predicciones de CASPT2.
Impacto
El método puede acelerar el cribado de alto rendimiento de complejos de metales de transición y catalizadores, donde es crucial la precisión de los estados de espín. También sienta las bases para modelos híbridos que combinen MLIP y funciones de onda.
Próximos pasos
Ampliar el conjunto de datos a complejos con diferentes metales y ligandos, implementar la selección automática del espacio activo, verificar la transferibilidad a estados excitados y reacciones con ruptura de enlaces.
Problemas abiertos clave
El trabajo aborda directamente el problema de la escalabilidad de los métodos multiconfiguracionales: cómo predecir la energía de correlación fuerte sin un costo exponencial. Queda abierta la cuestión de transferir el modelo a sistemas con un gran número de orbitales fuertemente correlacionados y de incluir la correlación dinámica sin orbitales virtuales explícitos.
La mirada de la máquina del conocimiento
Esta sección está dirigida al autor del trabajo y a sus colegas. Los trabajos vecinos los encontró la búsqueda por significado en nuestro archivo, no por coincidencia de palabras. No evaluamos: mostramos el campo alrededor.
Qué hace el trabajo
El estudio presenta OrbGNN, una red neuronal de grafos que predice la energía de la correlación electrónica estática a partir de grafos orbitales, donde los nodos son orbitales moleculares y las aristas son medidas de entrelazamiento (información mutua, cumulante de dos partículas, correlación mutua). El modelo se entrenó con datos DMRG para la disociación de N2, 18 moléculas diatómicas y cinco complejos de hierro(II), logrando errores por debajo de la precisión química (menos de 1 kcal/mol para los gaps de espín).
Dónde está su fuerza
Al cambiar el enfoque de las coordenadas atómicas a las interacciones orbitales y al entrelazamiento cuántico, el modelo captura explícitamente la correlación estática, lo que abre el camino para describir efectos multiconfiguracionales inaccesibles para los MLIP convencionales.
Hacia dónde puede avanzar
- Podría ser interesante explorar cómo las ideas de predicción de propiedades de materiales sin laboratorio del trabajo 2503.03837 se pueden adaptar para extender OrbGNN a clases más amplias de compuestos, utilizando características orbitales en lugar de atómicas.se apoya en: Lego científico: predicción de propiedades de materiales sin laboratorio arXiv:2503.03837
- Una línea cercana es el enfoque del trabajo 2606.28458 sobre aprendizaje automático de interacciones de intercambio en cristales: se podría intentar trasladar los grafos orbitales a sistemas periódicos donde las interacciones magnéticas son relevantes.se apoya en: Ballet magnético de los cristales: la IA escucha los ángulos de los enlaces de intercambio arXiv:2606.28458
- Quizás sea útil la experiencia del trabajo 2606.08287 sobre potenciales de redes neuronales sensibles a la tensión: añadir a las características de OrbGNN información sobre distorsiones geométricas para mejorar la descripción de transiciones de espín en complejos de metales de transición.se apoya en: La red neuronal que detecta la tensión en cualquier pieza, sin importar su forma arXiv:2606.08287
Vale la pena probar
- Probar la transferencia de OrbGNN entrenado a complejos de otros metales de transición, usando como punto de partida la predicción de propiedades de materiales sin laboratorio de 2503.03837.
- Verificar si la precisión para enlaces estirados mejora al añadir características que describan orbitales virtuales, de manera análoga a la inclusión de polarización en 2606.16922.
- Usar métricas de entrelazamiento para agrupar orbitales y construir grafos jerárquicos, inspirándose en la lectura de moléculas mediante la firma de carbono de 2604.27070.
Trabajos cercanos en nuestro archivo
- Una red neuronal aprende a leer moléculas por su firma de carbonocercanía 0.63
- Ballet magnético de los cristales: la IA escucha los ángulos de los enlaces de intercambiocercanía 0.55
- Mapa de la edad del cerebrocercanía 0.55
- Red neuronal al oído: cómo capturar la energía de una partículacercanía 0.55
- Una red neuronal traza un mapa gravitacional preciso de las galaxiascercanía 0.54
- La red neuronal que detecta la tensión en cualquier pieza, sin importar su formacercanía 0.54
- Lego científico: predicción de propiedades de materiales sin laboratoriocercanía 0.53
El trabajo más cercano del archivo está a 0.63 por significado: el nivel habitual de nuestro corpus.
El error en la predicción de las brechas de espín para complejos de hierro fue inferior a 1 kcal/mol, aproximadamente la energía liberada al quemar una cerilla, distribuida en un mol de sustancia.
Cifras clave
- precisión subquímica: menos de 1 kJ/mol (0.38 mEh)
- MAE para N2 (cumulante): 0.2038 mEh
- MAE para 18 diatómicas (ANO-RCC-DZ): 0.773 mEh
- MAE de brechas de espín Fe(II): menos de 1 kcal/mol
- dimensión de enlace DMRG para diatómicas: 100