La chimie quantique pour des centaines de milliers d'atomes express
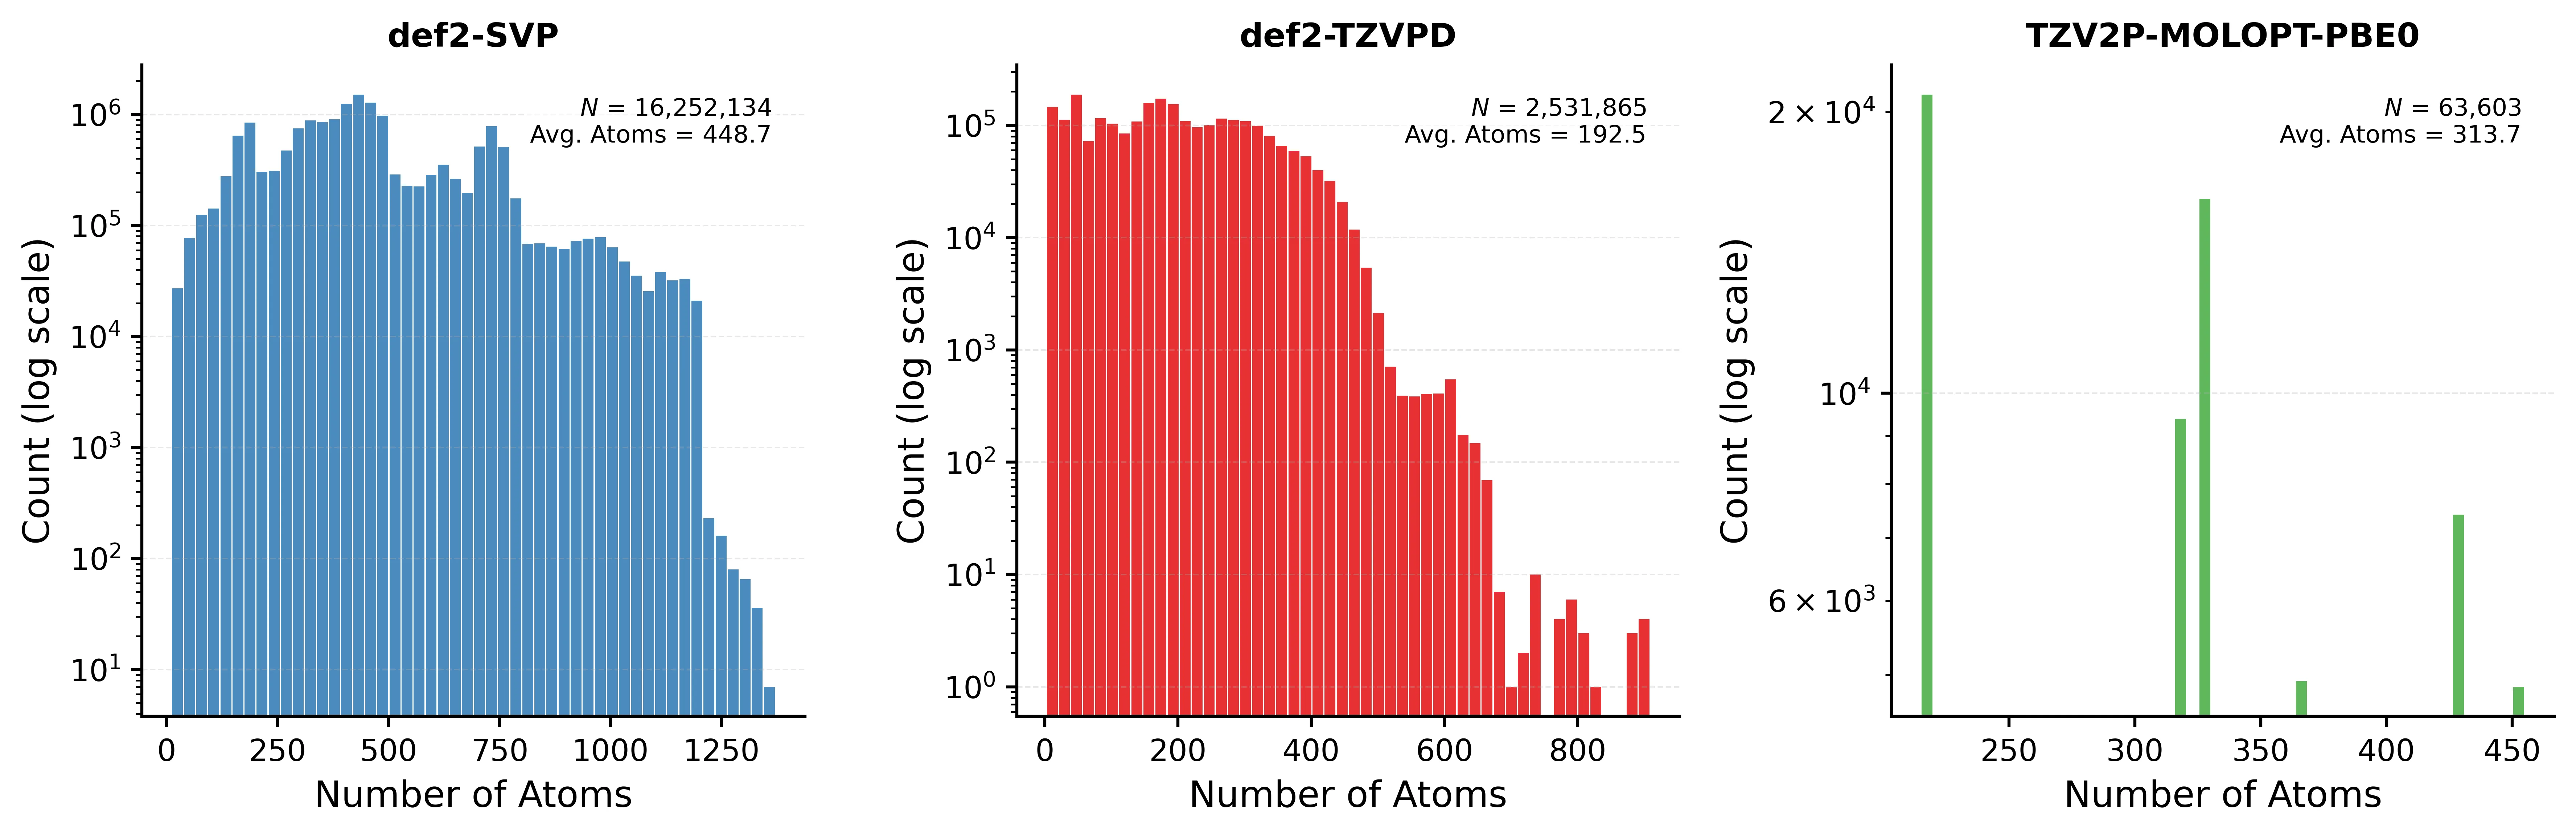
L'eau dans un verre semble continue, mais en réalité c'est une danse de trillions de molécules qui ne cessent de rompre et de créer des liaisons. Voir cette danse dans tous ses détails était auparavant impossible : les calculs précis, qui tiennent compte des propriétés quantiques des électrons, ne pouvaient traiter que de minuscules gouttes de quelques centaines d'atomes. Le nouveau modèle UBio-MolFM change la donne. Il a été entraîné sur 160 millions d'exemples où toutes les interactions électroniques avaient déjà été calculées, et il prédit désormais le comportement des molécules presque aussi précisément, mais pour des systèmes mille fois plus grands.
Le modèle n'est pas seulement rapide — il voit ce que les anciennes méthodes approximatives manquaient. Par exemple, dans l'eau, il reproduit correctement le motif de diffraction des rayons X, c'est-à-dire la disposition des molécules. Et dans la molécule de cyclosporine A, un médicament contre le rejet d'organe, il détecte une liaison hydrogène qui se comporte comme une porte capricieuse : tantôt ouverte, tantôt fermée. De cette porte dépend le passage de la molécule à travers la membrane cellulaire. Les anciens modèles condamnaient simplement la porte, et le médicament semblait imperméable.
Maintenant que la précision quantique est accessible pour d'immenses systèmes biologiques, la voie est ouverte au calcul du fonctionnement des protéines, de l'ARN et des médicaments sans compromis. C'est comme passer de la lecture des lettres à celle de pages entières : l'image devient claire, au lieu d'être devinée à partir de fragments.
Le modèle UBio-MolFM maintient un ion magnésium dans l'ARN sans réglages spéciaux pour chaque métal — il sait simplement comment les électrons aiment se rassembler autour des particules chargées.