La simulation atomistique est une technique de calcul qui modélise les matériaux en suivant explicitement les positions et les interactions des atomes ou des molécules individuels. Au lieu de traiter un matériau comme un bloc continu avec des propriétés globales, elle construit un échantillon virtuel où chaque atome obéit aux lois de la physique — typiquement les équations de Newton pour le mouvement classique, ou l'équation de Schrödinger lorsque les effets quantiques dominent. Cela permet aux chercheurs de prédire des propriétés telles que la résistance mécanique, la conductivité thermique ou la réactivité chimique avant même de toucher un échantillon réel.
Histoire
Ce domaine a émergé à la fin des années 1950 avec les premières simulations de Monte Carlo de sphères dures par Metropolis et les travaux de dynamique moléculaire d'Alder et Wainwright en 1957. La technique s'est largement répandue dans les années 1980 avec le développement de champs de force fiables et la croissance de la puissance de calcul.
Comment ça marche
La simulation commence avec un ensemble d'atomes placés dans une boîte, avec un potentiel d'interaction défini — une fonction mathématique qui décrit comment l'énergie du système change lorsque les atomes se déplacent. L'ordinateur calcule ensuite de manière itérative les forces sur chaque atome, met à jour leurs positions par de petits pas de temps, et répète ce processus des millions de fois. Pour une précision quantique, des méthodes comme la théorie de la fonctionnelle de la densité résolvent la structure électronique à chaque étape, tandis que les champs de force classiques utilisent des approximations plus simples pour la rapidité. Le résultat est une trajectoire du mouvement atomique qui peut être analysée pour extraire des propriétés macroscopiques.
En pratique
La simulation atomistique est utilisée en science des matériaux pour concevoir des électrolytes de batteries, dans la découverte de médicaments pour cribler les interactions moléculaires, et dans la recherche sur les semi-conducteurs pour prédire le comportement des défauts. Elle aide également à optimiser les revêtements en couches minces et à comprendre les dommages causés par les radiations dans les cellules biologiques.
Anecdote
Les simulations modernes peuvent suivre le mouvement de plus d'un milliard d'atomes simultanément, permettant aux chercheurs de simuler la fracture d'un échantillon métallique de taille réelle sur un supercalculateur.
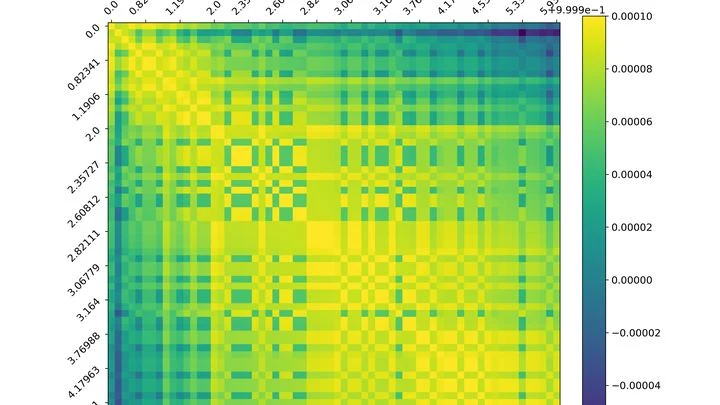
La DFTB, c'est le train à grande vitesse de la chimie quantique : des centaines de fois plus rapide que la DFT classique, mais toujours sur des rails électroniques. Cependant, son moteur — l'auto-cohérence itérative des charges — ressemble parfois à un orchestre où chaque instrument commence sur une note arbitraire.
Les pérovskites hybrides sont les étoiles montantes de la photovoltaïque : leur efficacité progresse si vite qu'on croirait être au seuil d'une révolution solaire. Mais ces matériaux, véritables mosaïques d'atomes, sont extrêmement fragiles : l'humidité, la chaleur et la lumière les réduisent rapidement en poussière.
Un interprète qui traduit non pas des mots mais la structure même d'une conversation rencontre des difficultés lorsque la discussion sort d'une pièce calme. Dans une simulation classique sur grille spatiale, tout suit un scénario strict. Mais dès que les interlocuteurs se retrouvent sur une place bruyante, où le son est déformé par l'écho et où la foule change constamment de direction, le scénario s'effondre.
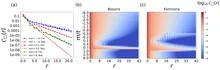
Le monde quantique est plein de métamorphoses. Parfois, un système composé de certaines particules se comporte comme s'il en contenait d'autres. Par exemple, dans une chaîne de bosons – des particules « sociables » qui aiment se rassembler dans un même état – des fermions peuvent surgir de manière inattendue, alors qu'ils ont tendance à rester à l'écart.
Les calculs informatiques du comportement des substances ont longtemps souffert de deux extrêmes : soit des modèles rapides mais imprécis, soit des calculs physiques précis mais lents.
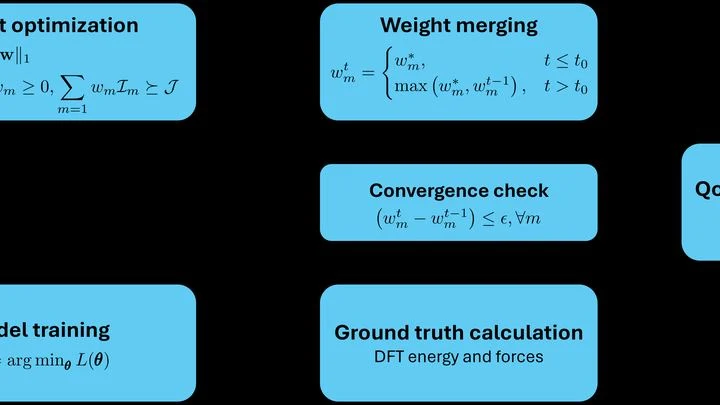
Un chef ne gaspille pas ses ingrédients en préparant tout le plat pour en évaluer le goût — il goûte une goutte de sauce. C'est la même logique qui sous-tend la méthode du « jumelage d'informations » pour prédire la résistance des métaux.
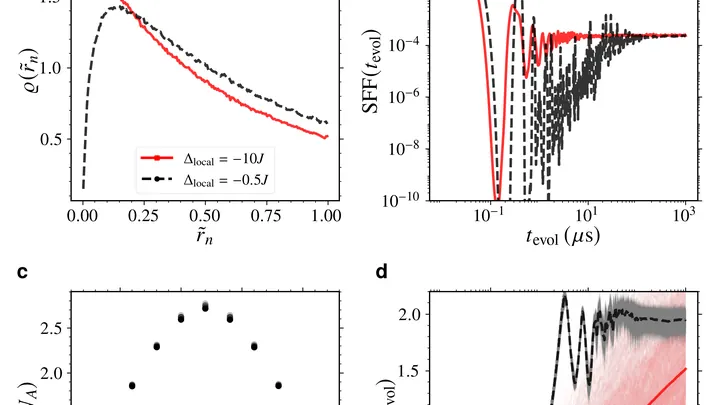
L'intrication quantique ressemble à une toile invisible qui relie les particules, même si on les sépare de grandes distances. Dans les grands systèmes — par exemple, dans un morceau de matériau — cette toile peut soit rapidement envelopper tous les atomes, soit s'emmêler en un nœud et rester sur place.
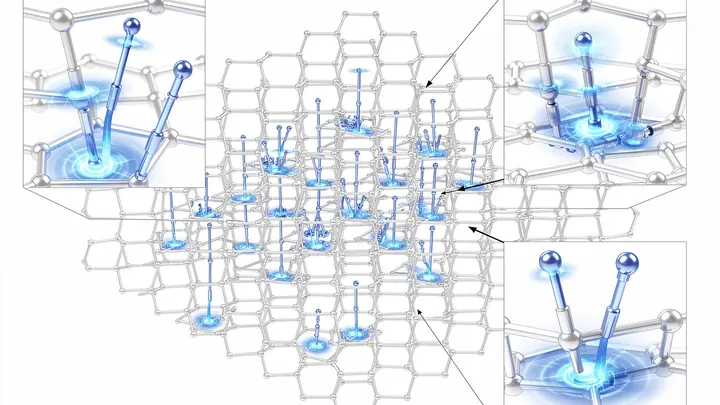
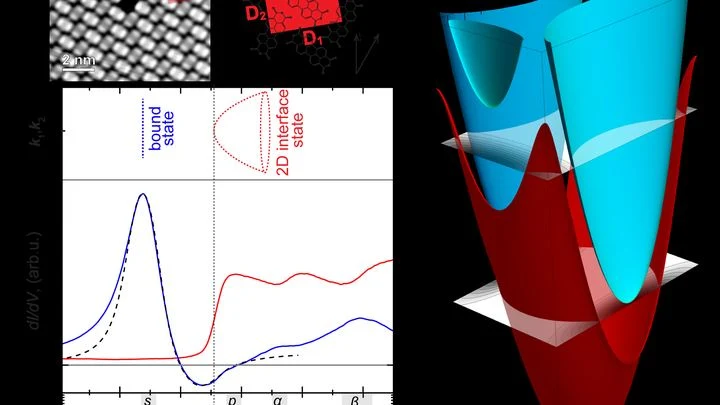
Sur un substrat de silicium, on a fait croître un film très mince de molécules organiques. Dans ce film, comme sur une feuille de papier quadrillée, on a disposé, à l'aide de la pointe d'un microscope à effet tunnel, de minuscules « enclos » – des atomes artificiels.
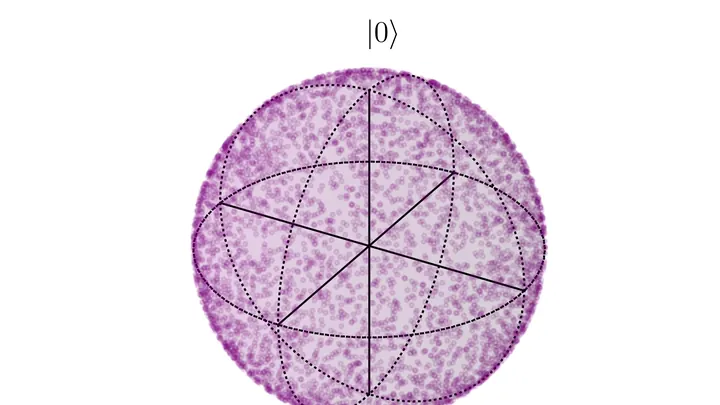
Dans un piège à champs, des scientifiques ont assemblé un cristal de 150 ions à température extrêmement basse. Chaque ion se comporte comme un minuscule aimant capable de s'orienter dans toutes les directions.
Les matériaux viscoélastiques — des polymères qui, à l'instar de la pâte à pain, gardent la mémoire de chaque contact : leur réaction à un choc dépend de l'historique des déformations. Déjà James Clerk Maxwell et Ludwig Boltzmann en avaient donné une description mathématique.
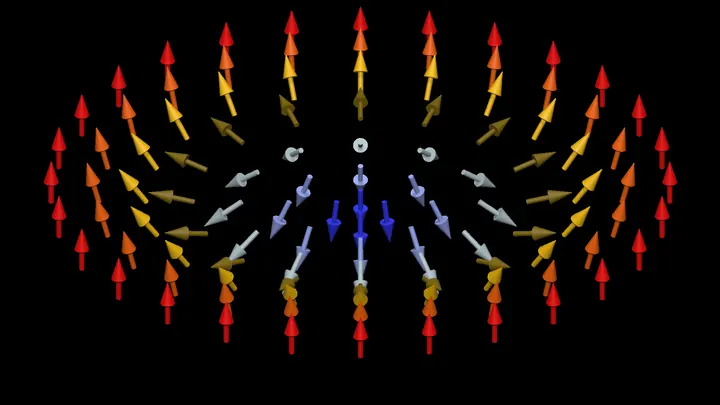
Lorsque deux noyaux atomiques entrent en collision, le résultat dépend de leur énergie et de l'angle de dispersion des fragments. Habituellement, de tels calculs exigent d'énormes puissances de calcul, et la précision se heurte à des approximations.
Dans un nuage froid d'atomes, refroidi presque au zéro absolu, les énergies peuvent se comporter comme des fils qui se tressent en nattes. Ces nattes ne sont pas qu'une jolie image : leur motif est lié à la topologie, la branche des mathématiques qui étudie les propriétés préservées par les déformations continues.
Une balançoire à trois places ne se calme jamais : l'un des trois atomes est toujours en suspens. Tel est l'aimant frustré — une danse éternelle sans repos. Pour l'étudier, des physiciens ont construit un simulateur quantique de 256 atomes reproduisant exactement le cristal TmMgGaO₄.
La frontière entre deux liquides est comme une peau invisible : elle existe, mais on ne peut pas la toucher du doigt. Des scientifiques ont trouvé un moyen de mesurer son élasticité sans la toucher. Ils ont fait osciller une minuscule sonde au-dessus de la surface, et entre la sonde et la frontière se trouvait un mince film de liquide.
Au cœur de chaque disque dur ou clé USB se cache un matériau qui sait « mémoriser » un champ électrique. On appelle ce matériau un ferroélectrique. Si on lui applique une tension, de minuscules régions — les domaines — se retournent à l'intérieur du cristal, comme les aiguilles d'une boussole.
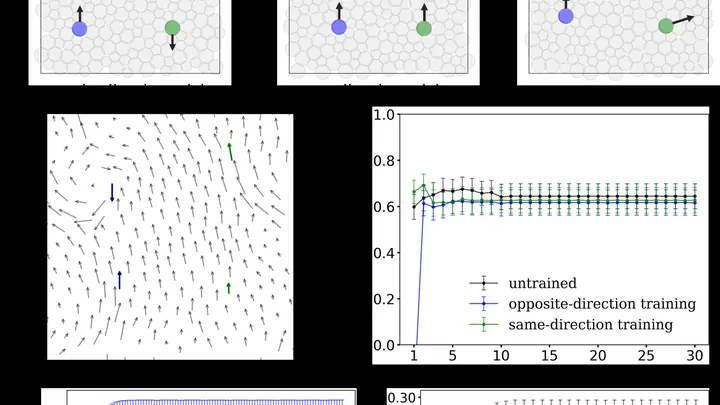
Une poignée de sable sur une table n'est qu'un tas. Mais si on secoue correctement les grains, le tas se comporte comme une mémoire : il retient quel mouvement suit quel autre. Dans cette nouvelle expérience, les particules ont été déplacées de manière cyclique, et après l'entraînement, elles reproduisaient le motif voulu même sans commande complète.
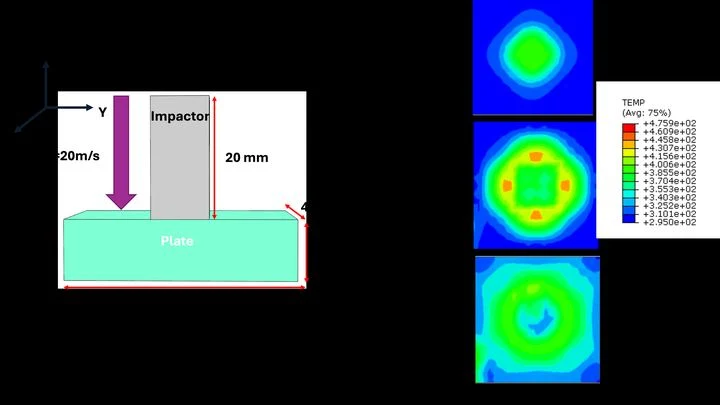
Déchirer un cube d'aluminium de quelques nanomètres de côté, c'est comme essayer d'observer la chute d'une goutte au ralenti alors que la caméra filme à la vitesse d'une mitrailleuse. Les atomes à l'intérieur du métal vibrent des billions de fois par seconde, alors qu'une déformation réelle en laboratoire prend des minutes.
Un cuisinier goûte sa soupe après chaque pincée de sel et décide aussitôt quoi ajouter. C'est à peu près ainsi que fonctionne la nouvelle installation pour faire croître des films cristallins minces. Mais au lieu du goût, c'est une image de microscope électronique, et au lieu du cuisinier, c'est un programme informatique.
Une casserole d'eau sur la cuisinière, c'est juste de l'eau, mais à l'intérieur de chaque molécule, une danse incessante se joue. Les atomes d'hydrogène et d'oxygène frémissent, même au zéro absolu, car tel est le monde quantique. Ces frémissements modifient la quantité de chaleur que l'eau emmagasine et la façon dont elle s'écoule.
Dans le graphène bicouche torsadé, les électrons se comportent comme des passagers dans un bus bondé : chacun occupe une place et gêne ses voisins. La force de cette « réticence à partager l'espace » est appelée paramètre de Hubbard U. C'est elle qui détermine si le matériau est conducteur ou isolant, mais mesurer U directement est très difficile.
Un chimiste à la recherche d'un nouveau médicament ressemble à un cuisinier sans recette : il a une liste de propriétés souhaitées, mais des millions d'ingrédients possibles. Chaque essai coûte cher et prend du temps, il faut donc procéder avec méthode.
Le nouveau programme SEISMO agit comme un cuisinier qui goûte le plat après chaque étape et décide aussitôt quoi ajouter ensuite.
À l'intérieur d'une batterie, comme dans un gâteau à plusieurs étages, différentes couches solides se côtoient. Leur point de rencontre — l'interface — se comporte de manière capricieuse : les contraintes s'y concentrent et, avec le temps, la batterie vieillit. Pour comprendre ces processus, il faut des modèles informatiques qui voient chaque atome.
Une étoile à neutrons est une boule de la taille d'une ville, mais elle pèse autant qu'une fois et demie le Soleil. À l'intérieur d'une telle boule, la matière est si comprimée qu'une cuillère à café pèserait des milliards de tonnes. Mais de quoi est exactement faite cette matière, les physiciens ne le savent pas encore.
Dans un laboratoire, le temps fait généralement tic-tac au mur : aiguilles, chiffres, étalon de fréquence. Mais pour l'Univers, il n'existe pas d'horloge externe. L'équation de Wheeler-DeWitt, loi principale de la gravité quantique, ne contient pas le temps, et toutes les théories fondamentales n'ont pas de flèche du temps intégrée.
Deux acteurs sur la même scène. L'un est un fermion, capricieux et exigeant, difficile à faire jouer selon les règles d'un simulateur quantique. L'autre est un boson, docile et peu exigeant, prêt à prendre n'importe quelle place. Le metteur en scène espère que le public ne remarquera pas la substitution.