La simulación atomística es una técnica computacional que modela materiales siguiendo explícitamente las posiciones e interacciones de átomos o moléculas individuales. En lugar de tratar un material como un continuo con propiedades macroscópicas, construye una muestra virtual donde cada átomo obedece las leyes de la física — típicamente las ecuaciones de Newton para el movimiento clásico, o la ecuación de Schrödinger cuando dominan los efectos cuánticos. Esto permite a los investigadores predecir propiedades como la resistencia mecánica, la conductividad térmica o la reactividad química antes de tocar una muestra real.
Historia
El campo surgió a finales de la década de 1950 con las primeras simulaciones de Monte Carlo de esferas duras por Metropolis y el trabajo de dinámica molecular de Alder y Wainwright en 1957. La técnica ganó un uso generalizado en los años 1980 con el desarrollo de campos de fuerza fiables y el creciente poder de cómputo.
Cómo funciona
La simulación comienza con un conjunto de átomos colocados en una caja, con un potencial de interacción definido — una función matemática que describe cómo cambia la energía del sistema a medida que los átomos se mueven. La computadora calcula iterativamente las fuerzas sobre cada átomo, actualiza sus posiciones en pequeños pasos de tiempo y repite esto millones de veces. Para una precisión cuántica, métodos como la teoría del funcional de la densidad resuelven la estructura electrónica en cada paso, mientras que los campos de fuerza clásicos usan aproximaciones más simples por rapidez. El resultado es una trayectoria del movimiento atómico que puede analizarse para extraer propiedades macroscópicas.
En la práctica
La simulación atomística se utiliza en ciencia de materiales para diseñar electrolitos de baterías, en el descubrimiento de fármacos para examinar interacciones moleculares y en la investigación de semiconductores para predecir el comportamiento de defectos. También ayuda a optimizar recubrimientos de película delgada y a comprender el daño por radiación en células biológicas.
Dato curioso
Las simulaciones modernas pueden seguir el movimiento de más de mil millones de átomos simultáneamente, lo que permite a los investigadores simular la fractura de una muestra metálica de tamaño real en una supercomputadora.
DFTB es un tren de alta velocidad en el mundo de la química cuántica: cientos de veces más rápido que el DFT clásico, pero aún sobre rieles electrónicos. Sin embargo, su motor — la autoconsistencia iterativa de cargas — a veces se asemeja a una orquesta donde cada instrumento comienza con una nota arbitraria.
Las perovskitas híbridas son las estrellas emergentes de la fotovoltaica: su eficiencia crece tan rápido que parece que estamos al borde de una revolución solar. Pero estos materiales, como intrincados mosaicos de átomos, son extremadamente vulnerables: la humedad, el calor y la luz los convierten rápidamente en polvo.
Un traductor que traduce no palabras, sino la propia estructura de la conversación, se enfrenta a dificultades cuando el diálogo sale de una habitación silenciosa. En una simulación habitual sobre una retícula espacial, todo sigue un guion estricto.
El mundo cuántico está lleno de transformaciones. A veces un sistema formado por unas partículas empieza a comportarse como si hubieran aparecido otras muy distintas.
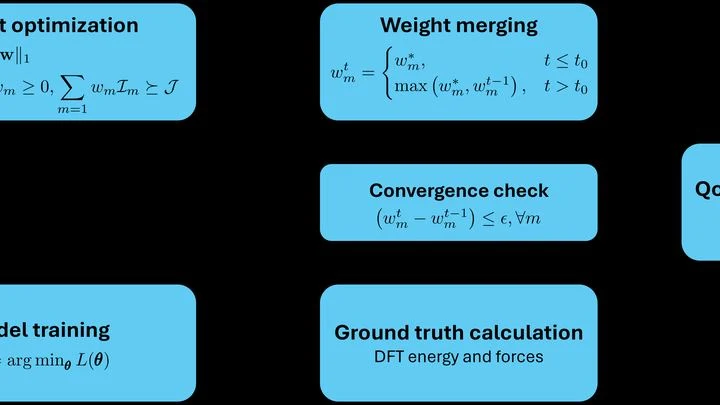
Los cálculos computacionales del comportamiento de los materiales han sufrido durante mucho tiempo de dos extremos: o modelos rápidos pero inexactos, o cálculos físicos precisos pero lentos. Los programas modernos, entrenados con datos, casi han resuelto este dilema; ahora el cuello de botella no es la potencia, sino la rutina humana: configurar simulaciones y verificar resultados.
Un chef no gasta ingredientes preparando el plato entero para probar el sabor; simplemente prueba una gota de salsa. La misma lógica está en el método de ‘emparejamiento informativo’ para predecir la resistencia de los metales.
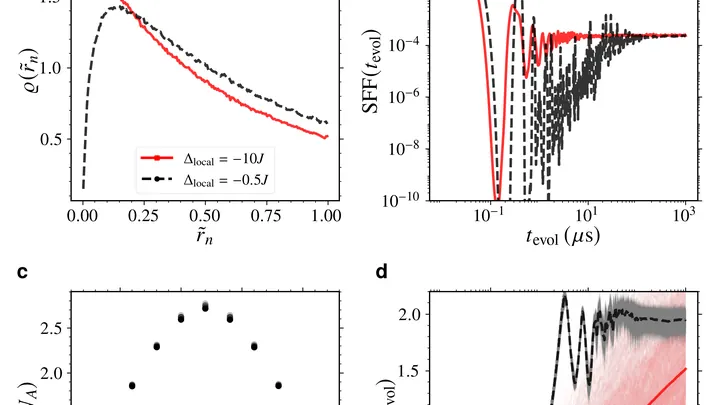
El entrelazamiento cuántico es como una telaraña invisible que conecta partículas, incluso si están muy separadas. En sistemas grandes —por ejemplo, en un trozo de material— esta telaraña puede tejer rápidamente alrededor de todos los átomos, o enredarse en un nudo y quedarse quieta. El primer caso se llama caos cuántico; el segundo, localización.
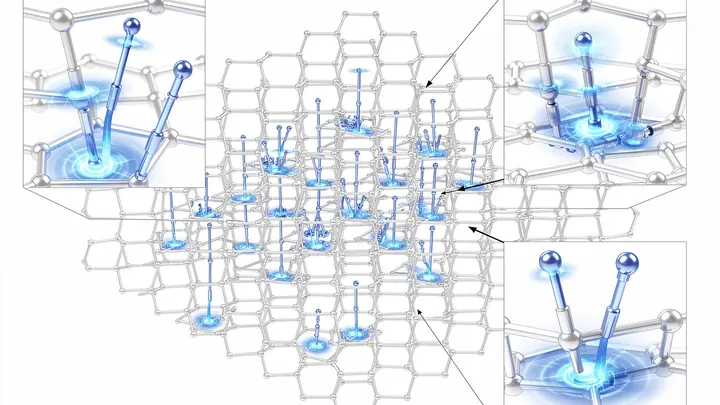
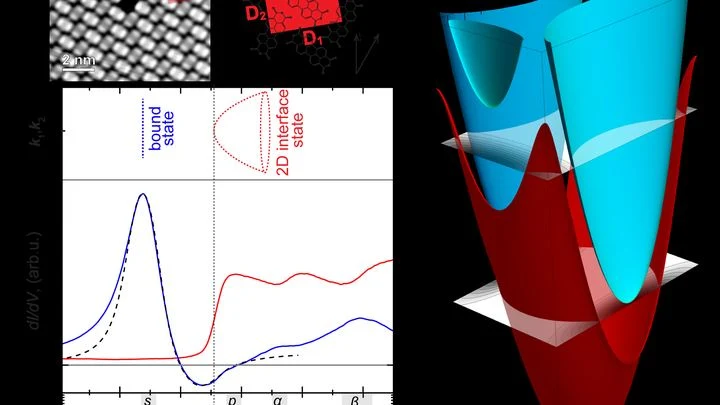
Sobre un sustrato de silicio se cultivó una película ultrafina de moléculas orgánicas. En ella, como en una hoja de papel cuadriculada, con la punta de un microscopio de efecto túnel se dispusieron diminutos 'corrales': átomos artificiales.
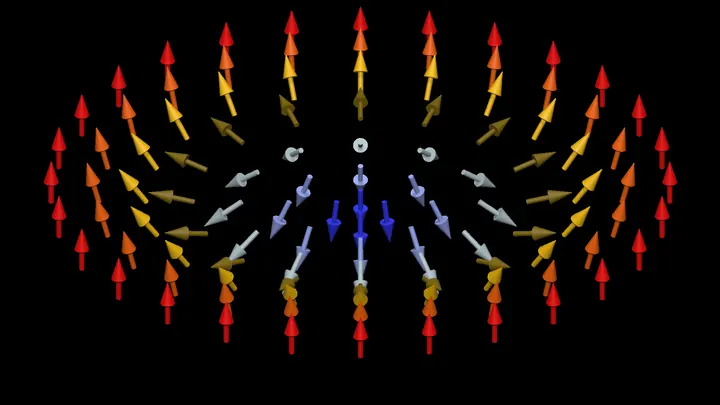
En una trampa de campos, los científicos ensamblaron un cristal — 150 iones a temperatura ultrabaja. Cada ion se comporta como un diminuto imán, capaz de girar en cualquier dirección. Controlando fuerzas que dependen de este espín, los físicos hicieron que todos los pequeños imanes se arremolinaran en un remolino común, llamado skyrmion.
Los materiales viscoelásticos — polímeros que, como la masa, guardan memoria de cada toque: su reacción a un impacto depende del historial de deformaciones. Ya Максвелл y Больцман dieron una descripción matemática de esto.
Cuando dos núcleos atómicos chocan, el resultado depende de su energía y del ángulo de dispersión de los fragmentos. Normalmente, estos cálculos requieren enormes recursos computacionales y la precisión choca con las aproximaciones.
En una nube fría de átomos, enfriada casi hasta el cero absoluto, las energías pueden comportarse como hilos que se entrelazan formando trenzas. Estas trenzas no son solo una imagen bonita: su patrón está relacionado con la topología, la rama de las matemáticas que estudia las propiedades que se conservan bajo deformaciones continuas.
Un columpio triangular nunca se calma: uno de los tres átomos siempre está en el aire. Así es un imán frustrado: una danza eterna sin reposo. Para estudiarlo, los físicos construyeron un simulador cuántico de 256 átomos que reproduce fielmente el cristal TmMgGaO₄.
La frontera entre dos líquidos es como una piel invisible: existe, pero no se puede tocar con el dedo. Los científicos han encontrado la manera de medir su elasticidad sin tocarla. Hicieron que una sonda diminuta oscilara sobre la superficie, y entre la sonda y la frontera quedó una fina película de líquido.
En las entrañas de cada disco duro o memoria USB se esconde un material que sabe "recordar" el campo eléctrico. Ese material se llama ferroeléctrico. Si se le aplica un voltaje, dentro del cristal se giran diminutas regiones: los dominios, como las agujas de una brújula. Giraste la aguja: escribiste un uno; la giras de vuelta: cero.
Un puñado de arena sobre la mesa es solo un montón. Pero si agitas las partículas correctamente, el montón empieza a comportarse como una memoria: recuerda qué movimiento sigue a cuál. En el nuevo experimento, movieron las partículas cíclicamente, y tras el entrenamiento reproducían el patrón deseado incluso sin la orden completa.
Romper un cubo de aluminio de unos pocos nanómetros de lado es como intentar ver caer una gota en cámara lenta cuando la propia cámara graba a la velocidad de una ametralladora. Los átomos dentro del metal vibran billones de veces por segundo, mientras que la deformación real en el laboratorio tarda minutos.
Un cocinero prueba la sopa después de cada pizca de sal y decide al instante qué añadir a continuación. Algo así hace la nueva instalación para cultivar películas cristalinas delgadas. Solo que en lugar del sabor, lo que se observa es la imagen de un microscopio electrónico, y en lugar del cocinero, actúa un programa informático.
Una olla de agua en el fuego es solo agua, pero dentro de cada molécula hay un baile continuo. Los átomos de hidrógeno y oxígeno vibran, incluso en el cero absoluto, porque así es el mundo cuántico. Estas vibraciones cambian cuánto calor almacena el agua y cómo fluye.
En el grafeno bicapa retorcido, los electrones se comportan como personas en un autobús abarrotado: cada uno ocupa su lugar y estorba a los vecinos. La fuerza de esta "falta de voluntad para compartir el espacio" se llama parámetro de Hubbard U. De ella depende si el material será conductor o aislante, pero medir U directamente es muy difícil.
Un químico que busca un nuevo fármaco se parece a un cocinero sin receta: tiene una lista de propiedades deseadas, pero millones de ingredientes posibles. Cada prueba cuesta caro y lleva tiempo, así que hay que probar con inteligencia.
El nuevo programa SEISMO actúa como un cocinero que prueba el plato tras cada paso y decide al instante qué añadir después.
Dentro de una batería, como en un pastel de varias capas, conviven diferentes capas sólidas. El lugar donde se encuentran —el límite— se comporta de forma caprichosa: allí se concentran tensiones y, con el tiempo, la batería envejece. Para entender estos procesos se necesitan modelos informáticos que vean cada átomo. Pero los cálculos precisos son demasiado caros, y los rápidos, demasiado toscos.
Una estrella de neutrones es una esfera del tamaño de una ciudad, pero pesa como una vez y media el Sol. Dentro de esa esfera, la materia está tan comprimida que una cucharadita pesaría miles de millones de toneladas. Pero los físicos no saben con certeza de qué está hecha exactamente esa materia.
En el laboratorio, el tiempo suele correr en la pared: manecillas, dígitos, un patrón de frecuencia. Pero para el universo no hay reloj externo. La ecuación de Wheeler-DeWitt, la ley principal de la gravedad cuántica, no contiene tiempo en absoluto, y todas las teorías fundamentales carecen de una flecha del tiempo incorporada.
Dos actores en el mismo escenario. Uno es el fermión, caprichoso y exigente, difícil de hacer que siga las reglas del simulador cuántico. El otro es el bosón, dócil y sin pretensiones, dispuesto a ocupar cualquier lugar. El director espera que el público no note el cambio.